Oversættelse af den engelske original. I tvivlstilfælde er den engelske version gældende.
Regulatorisk sammenfatning
Letforståelig forklaring af Green Drains regulatoriske position efter EU MDR.
Klassificering af udstyret, procedure for overensstemmelsesvurdering og regulatoriske rammer. Hvorfor klasse I er den rigtige klassificering. Hvordan overensstemmelsen fastslås. Hvilke påstande der fremsættes om udstyret, og hvilke der ikke fremsættes. Skrevet til indkøbere, distributørers salgsteams og andre ikke-tekniske interessenter, der vurderer Green Drains regulatoriske status.
Geografisk gyldighed: Klassificeringen på denne side gælder kun i Den Europæiske Union. I USA er Green Drain endnu ikke reguleret som medicinsk udstyr. Nordamerikanske certificeringer fremgår af siden Certificeringer.
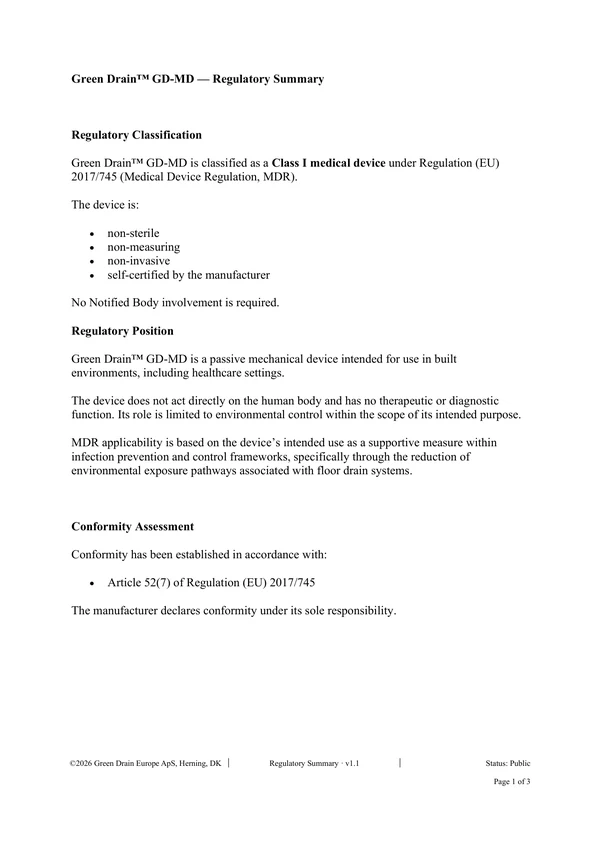
Regulatorisk klassificering.
Gengivet ordret fra den regulatoriske sammenfatning.
Green Drain GD-MD er klassificeret som medicinsk udstyr i klasse I i henhold til forordning (EU) 2017/745 (forordningen om medicinsk udstyr, MDR).
Udstyret er ikke-sterilt og ikke-invasivt, har ingen målefunktion og er selvcertificeret af fabrikanten. Inddragelse af et bemyndiget organ er ikke påkrævet. Regulatorisk sammenfatning, Regulatorisk klassificering
Klassificering af udstyret og regulatoriske rammer.
Green Drain GD-MD er et passivt mekanisk udstyr beregnet til brug i bygninger, herunder i sundhedsvæsenet. Udstyret virker ikke direkte på det menneskelige legeme og har ingen terapeutisk eller diagnostisk funktion. Dets rolle er begrænset til miljøkontrol inden for rammerne af dets formål.
At MDR finder anvendelse, beror på udstyrets tilsigtede anvendelse som en understøttende foranstaltning inden for rammerne af infektionsforebyggelse og -kontrol, nærmere bestemt ved at reducere miljømæssige eksponeringsveje i forbindelse med gulvafløbssystemer. Efter MDR vurderer myndighederne ikke udstyret ud fra, hvad det fysisk er. Myndighederne vurderer, hvad udstyret er beregnet til, i hvilke omgivelser, og hvordan fabrikanten angiver, at det skal anvendes. Når den tilsigtede anvendelse indgår i en ramme for hygiejne i sundhedsvæsenet, falder udstyret inden for MDR's anvendelsesområde.
Det er den samme logik, der bringer sterile engangsforbindinger, undersøgelseshandsker, manuelle stetoskoper og ganghjælpemidler ind under MDR. Heller ikke de behandler sygdom. Hvert af dem er reguleret som medicinsk udstyr, fordi fabrikanten angiver, at udstyret skal bruges i en sundhedsfaglig sammenhæng og derfor er underlagt generelle krav til sikkerhed og ydeevne.
Derfor er klasse I den rette klasse.
Bilag VIII til MDR fastsætter klassificeringsreglerne. Den klasse, et udstyr tildeles, afhænger af anvendelsesvarighed, invasivitet, kontakt med kroppens systemer og formål. Klasse I er den laveste risikoklasse. Klasse IIa, IIb og III svarer til gradvist højere risiko.
Green Drain falder i klasse I, fordi det ikke er invasivt, ikke er sterilt, ikke har nogen målefunktion, ikke indeholder software og ikke har direkte eller indirekte kontakt med det menneskelige legeme. Klassificeringen afspejler, at udstyret er enkelt, og at dets bidrag til hygiejnen er indirekte. En steril version eller en version med målefunktion ville stadig være i klasse I, men et bemyndiget organ skulle vurdere steriliteten eller målefunktionen (artikel 52, stk. 7). Et andet erklæret formål, f.eks. kontakt med beskadiget hud, kunne placere udstyret i en højere klasse.
Sådan vurderes overensstemmelsen.
Overensstemmelsen er fastslået efter artikel 52, stk. 7, i MDR (EU) 2017/745. Fabrikanten erklærer overensstemmelse på eneansvar. Det er den foreskrevne procedure for overensstemmelsesvurdering for udstyr i klasse I, som er ikke-sterilt, ikke har en målefunktion og ikke er et genanvendeligt kirurgisk instrument.
Selvcertificering betyder ikke fravær af tilsyn. Efter artikel 52, stk. 7, skal fabrikanten:
- Udarbejde og vedligeholde teknisk dokumentation efter bilag II
- Dokumentere overholdelse af de generelle krav til sikkerhed og ydeevne (bilag I)
- Gennemføre risikostyring baseret på principperne i ISO 14971
- Anbringe CE-mærkningen og udstede en underskrevet overensstemmelseserklæring
- Gennemføre overvågning, efter at udstyret er bragt i omsætning, i hele udstyrets livscyklus
- Stille alt ovenstående til rådighed for de kompetente myndigheder efter anmodning
De kompetente myndigheder i hver EU-medlemsstat bevarer retten til at auditere. Lægemiddelstyrelsen er den relevante myndighed for Green Drain Europe ApS. Fabrikanten skal besvare myndighedernes anmodninger om dokumentation og skal indberette alvorlige hændelser og sikkerhedsrelaterede korrigerende handlinger via EUDAMED.
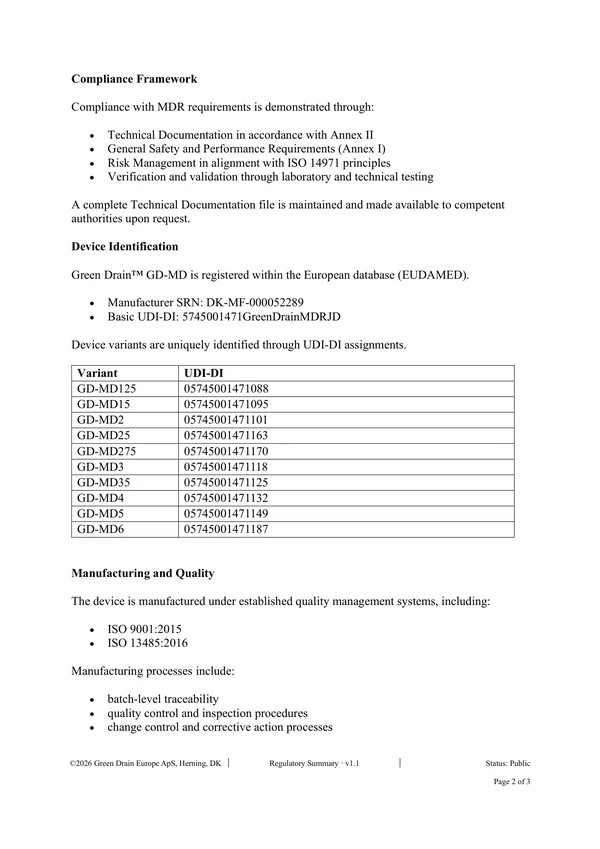
Rammer for regeloverholdelse.
Overholdelse af MDR dokumenteres gennem et samordnet sæt dokumenter og processer, som fabrikanten vedligeholder.
Teknisk dokumentation (bilag II)
Den fulde dokumentation med beskrivelse af udstyret, design og fremstilling, GSPR-tjekliste, afvejning af fordele og risici, V&V-data, mærkning og plan for overvågning, efter at udstyret er bragt i omsætning. Opbevares af fabrikanten og udleveres til de kompetente myndigheder efter anmodning.
Generelle krav til sikkerhed og ydeevne (bilag I)
Dokumentation punkt for punkt af, hvordan hvert gældende krav i bilag I er opfyldt. Bilag I omfatter sikkerhed, ydeevne, materialer, infektion og mikrobiel kontaminering, udstyr, der interagerer med omgivelserne, og oplysninger, der leveres sammen med udstyret.
Risikostyring baseret på ISO 14971
Iterativ risikostyringsproces gennem hele udstyrets livscyklus. Identificerer farer, estimerer og evaluerer risici, gennemfører risikokontrolforanstaltninger og bekræfter, at restrisici er acceptable. Opdateres som led i overvågningen, efter at udstyret er bragt i omsætning.
Verifikation og validering gennem laboratorietest og tekniske test
Dokumenteret i Teknisk sammenfatning og de underliggende testrapporter, herunder ASSE 1072-2020, ETA-18/0536 og SGS-testen af aerosoltilbageholdelse.
Identifikation af udstyret og registrering i EUDAMED.
Green Drain GD-MD er registreret i EUDAMED, den europæiske database for medicinsk udstyr. EUDAMED er det fælleseuropæiske register, hvor fabrikanter, udstyr og hændelser registreres. Nogle af EUDAMED's moduler er offentligt tilgængelige, så distributører og indkøbere kan kontrollere en fabrikants registrering og et udstyrs UDI-DI.
Fabrikantens SRN
DK-MF-000052289
Grundlæggende UDI-DI
5745001471GreenDrainMDRJD
Landepræfiks
DK (Danmark, hvor den juridiske fabrikant er etableret)
Antal varianter
Ti, GD-MD125 til GD-MD6, hver med sin egen UDI-DI
En distributør eller køber kan søge i EUDAMED med fabrikantens SRN for at bekræfte, at udstyret er lovligt bragt i omsætning på EU-markedet. UDI-DI for hver variant giver sporbarhed på udstyrsniveau.
Fremstilling og kvalitetsstyring.
Green Drains produktion arbejder efter både ISO 9001:2015 (generelt kvalitetsstyringssystem) og ISO 13485:2016 (kvalitetsstyringssystem specifikt for medicinsk udstyr). ISO 13485 er ikke et lovkrav for udstyr i klasse I; fabrikanten har certificeringen frivilligt. Produktionsprocesserne omfatter sporbarhed på batchniveau, kvalitetskontrol og inspektion, ændringsstyring samt procedurer for korrigerende og forebyggende handlinger.
Anvendelsesområde og begrænsninger.
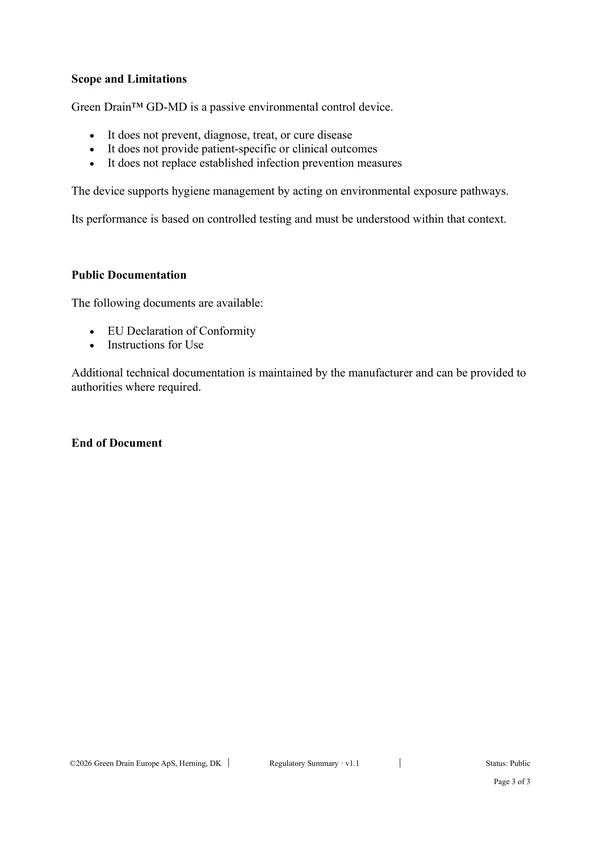
Gengivet ordret fra den regulatoriske sammenfatning. Grænserne nedenfor er de udtrykkelige rammer for, hvad den regulatoriske klassificering understøtter.
Green Drain GD-MD er et passivt udstyr til miljøkontrol.
- Det forebygger, diagnosticerer, behandler eller helbreder ikke sygdom.
- Det giver ikke patientspecifikke eller kliniske resultater.
- Det erstatter ikke etablerede infektionsforebyggende tiltag.
Udstyret understøtter hygiejnestyringen ved at påvirke miljømæssige eksponeringsveje. Dets ydeevne er baseret på kontrollerede test og skal forstås i den sammenhæng. Regulatorisk sammenfatning, Anvendelsesområde og begrænsninger
Ofte stillede regulatoriske spørgsmål.
- Er selvcertificering efter artikel 52, stk. 7, mindre stringent end certificering ved et bemyndiget organ?
- Det er en anden vej, ikke en mindre stringent. De samme generelle krav til sikkerhed og ydeevne gælder. Fabrikanten udarbejder den samme tekniske dokumentation. Risikostyringen følger den samme standard. Forskellen er, hvem der gennemgår dokumentationen, før udstyret bringes i omsætning: for ikke-sterilt udstyr i klasse I underskriver fabrikanten og står til ansvar; for klasse IIa, IIb og III auditerer et bemyndiget organ, før udstyret kommer på markedet. I begge tilfælde bevarer de kompetente myndigheder løbende retten til at auditere.
- Hvordan adskiller dette sig fra EU's tidligere direktiv om medicinsk udstyr?
- MDR (EU) 2017/745 har fundet anvendelse siden den 26. maj 2021 og erstattede det tidligere direktiv om medicinsk udstyr (93/42/EØF). MDR skærper kravene til teknisk dokumentation, overvågning, efter at udstyret er bragt i omsætning, sporbarhed via UDI og registrering i EUDAMED. Green Drains klassificering er fastlagt efter MDR.
- Hvad er en person, der er ansvarlig for overholdelse af reguleringen (PRRC)?
- Artikel 15 i MDR kræver, at hver fabrikant udpeger en PRRC, dvs. en person med bestemte kvalifikationer, som er den navngivne ansvarlige for regulatoriske forhold. PRRC'en kontrollerer udstyrets overensstemmelse, overvågningen, efter at udstyret er bragt i omsætning, indberetningerne inden for sikkerhedsovervågning og den tekniske dokumentation. For Green Drain Europe ApS er PRRC'en Keld Rindom, som også er administrerende direktør.
- Gælder dette uden for EU?
- MDR-klassificeringen gælder i Den Europæiske Union og, via EØS-aftalen, i Det Europæiske Økonomiske Samarbejdsområde (Island, Liechtenstein og Norge). Schweiz og Det Forenede Kongerige har hver deres egne parallelle regelsæt for medicinsk udstyr. USA har ikke klassificeret Green Drain som medicinsk udstyr. Andre regioner er underlagt deres egne nationale myndigheder.
- Hvor kan jeg kontrollere registreringen i EUDAMED?
- EUDAMED er tilgængelig på ec.europa.eu/tools/eudamed. Den offentlige adgang varierer fra modul til modul; visse oplysninger om fabrikanter og udstyr kan søges frem via SRN eller UDI-DI. Europa-Kommissionen offentliggør den løbende ibrugtagning af EUDAMED's moduler.
- Hvad hvis en klassificering i klasse IIa eller højere bliver nødvendig i fremtiden?
- Hvis udstyrets erklærede formål, design eller kontaktegenskaber ændres på en måde, der udløser en højere klassificering, skal fabrikanten inddrage et bemyndiget organ, udvide den tekniske dokumentation og certificere på ny. Klassificeringen afhænger af den tilsigtede anvendelse.
Regulatorisk sammenfatning
Tre sider, version 2.0, status: offentlig, udstedt 14. september 2026 af Green Drain Europe ApS. Letforståelig forklaring af den regulatoriske position til ikke-tekniske interessenter.
- Begrundelse for den regulatoriske klassificering
- Klassificering af udstyret, procedure for overensstemmelsesvurdering og regulatoriske rammer
- Procedure for overensstemmelsesvurdering efter artikel 52, stk. 7
- Rammer for regeloverholdelse (bilag I og II, ISO 14971)
- Identifikation af udstyret og registrering i EUDAMED
- Fremstilling og kvalitetsstyring
- Udtrykkeligt anvendelsesområde og begrænsninger
Har du brug for verifikation eller teknisk baggrund til et indkøb?
For indkøbere, distributørers salgsteams og kolleger inden for regulatoriske forhold, der vurderer Green Drain, står det tekniske team til rådighed for direkte verifikationsopkald og anmodninger om dokumenter ud over det offentlige materiale.