Traducción del original en inglés. En caso de duda, prevalece la versión inglesa.
Resumen regulatorio
Explicación en lenguaje claro de la situación regulatoria de Green Drain según el MDR de la UE.
Clasificación del producto, procedimiento de conformidad y marco regulatorio. Por qué la clase I es la clasificación correcta. Cómo se establece la conformidad. Qué afirma el producto y qué no. Redactado para responsables de compras, equipos comerciales de distribuidores y otras partes interesadas no técnicas que evalúan la situación regulatoria de Green Drain.
Ámbito geográfico: La clasificación de esta página se aplica únicamente a la Unión Europea. En los Estados Unidos, Green Drain todavía no está regulado como producto sanitario. Las certificaciones norteamericanas figuran en la página de certificaciones.
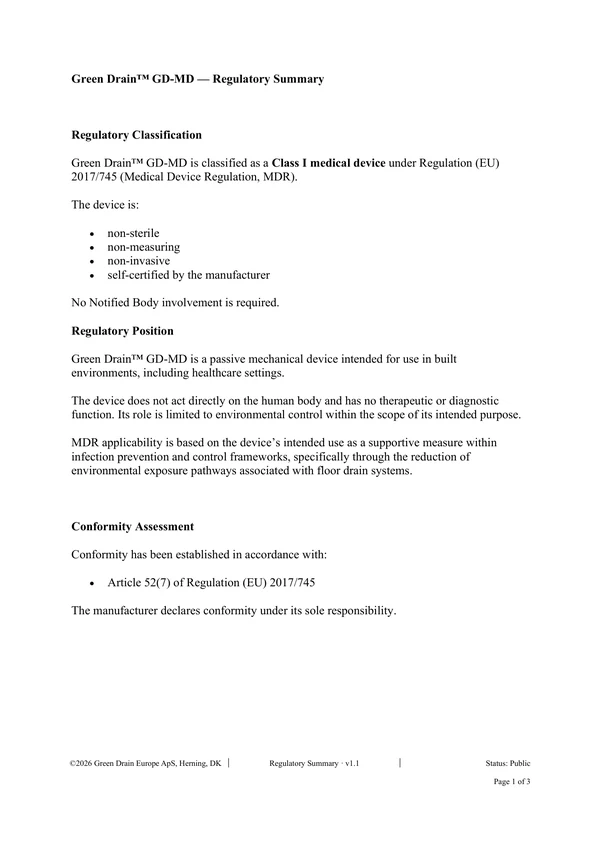
Clasificación regulatoria.
Reproducido literalmente del resumen regulatorio.
Green Drain GD-MD está clasificado como producto sanitario de clase I conforme al Reglamento (UE) 2017/745 (Reglamento sobre productos sanitarios, MDR).
El producto no es estéril, no tiene función de medición, no es invasivo y está autocertificado por el fabricante. No se requiere la intervención de un organismo notificado. Resumen regulatorio, clasificación regulatoria
Clasificación del producto y marco regulatorio.
Green Drain GD-MD es un producto mecánico pasivo destinado a utilizarse en entornos construidos, incluidos los entornos sanitarios. El producto no actúa directamente sobre el cuerpo humano y no tiene función terapéutica ni diagnóstica. Su función se limita al control ambiental dentro del ámbito de su finalidad prevista.
La aplicabilidad del MDR se basa en el uso previsto del producto como medida de apoyo dentro de los marcos de prevención y control de infecciones, concretamente mediante la reducción de las vías de exposición ambiental asociadas a los sistemas de sumideros. Con arreglo al MDR, el regulador no evalúa el producto por lo que es físicamente. Evalúa para qué está destinado, en qué entorno y cómo indica el fabricante que debe utilizarse. Cuando ese uso previsto se integra en un marco de higiene sanitaria, el producto entra en el ámbito de aplicación del MDR.
Es la misma lógica por la que las vendas estériles de un solo uso, los guantes de exploración, los estetoscopios manuales y las ayudas para la marcha están sujetos al MDR. Ninguno de ellos trata tampoco enfermedades. Cada uno está regulado como producto sanitario porque el fabricante indica que está destinado a utilizarse en un contexto sanitario y, por tanto, está sujeto a los requisitos generales de seguridad y funcionamiento.
Por qué la clase I es la clase adecuada.
El anexo VIII del MDR establece las reglas de clasificación. La clase asignada a un producto depende de su duración de uso, su carácter invasivo, el contacto con los sistemas del cuerpo y su finalidad prevista. La clase I es la de menor riesgo. Las clases IIa, IIb y III corresponden a riesgos progresivamente mayores.
Green Drain corresponde a la clase I porque no es invasivo, no es estéril, no tiene función de medición, no contiene software y no tiene contacto directo ni indirecto con el cuerpo humano. La clasificación refleja la sencillez del producto y el carácter indirecto de su contribución a la higiene. Una versión estéril o con función de medición seguiría siendo de clase I, pero un organismo notificado tendría que evaluar la esterilidad o la función de medición (artículo 52, apartado 7). Una finalidad prevista distinta, como el contacto con piel lesionada, podría situarla en una clase superior.
Cómo se evalúa la conformidad.
La conformidad se ha establecido con arreglo al artículo 52, apartado 7, del Reglamento (UE) 2017/745. El fabricante declara la conformidad bajo su exclusiva responsabilidad. Es el procedimiento de evaluación de la conformidad establecido para los productos de clase I no estériles, sin función de medición y que no son instrumentos quirúrgicos reutilizables.
La autocertificación no significa ausencia de supervisión. Conforme al artículo 52, apartado 7, el fabricante debe:
- Elaborar y mantener la documentación técnica del anexo II
- Demostrar el cumplimiento de los requisitos generales de seguridad y funcionamiento (anexo I)
- Aplicar una gestión de riesgos alineada con los principios de ISO 14971
- Colocar el marcado CE y emitir una declaración de conformidad firmada
- Realizar el seguimiento poscomercialización durante todo el ciclo de vida del producto
- Poner todo lo anterior a disposición de las autoridades competentes previa solicitud
Las autoridades competentes de cada Estado miembro de la UE conservan su derecho de auditoría. La Agencia Danesa de Medicamentos (Lægemiddelstyrelsen) es la autoridad correspondiente para Green Drain Europe ApS. El fabricante debe atender las solicitudes de documentación de la autoridad y notificar los incidentes graves y las acciones correctivas de seguridad a través del sistema EUDAMED.
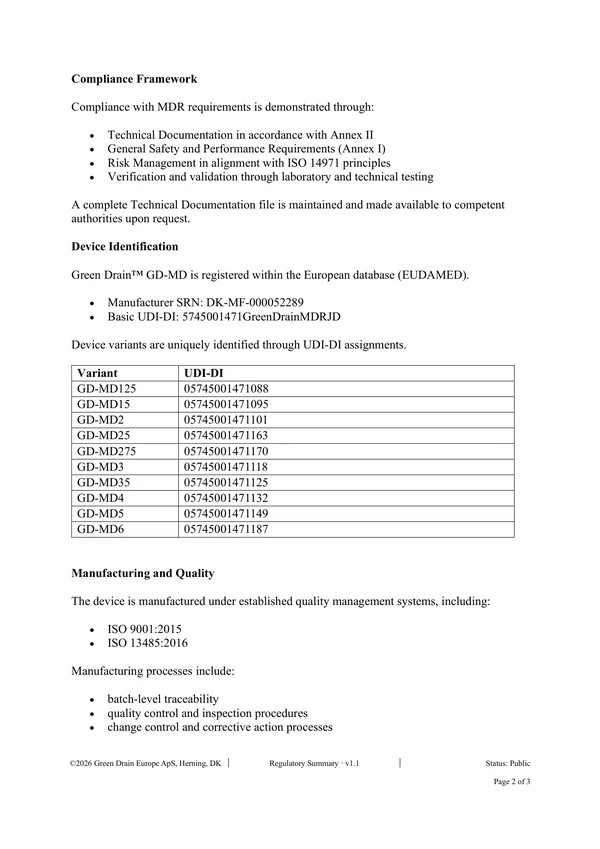
Marco de cumplimiento.
El cumplimiento del MDR se demuestra mediante un conjunto coordinado de documentos y procesos que mantiene el fabricante.
Documentación técnica (anexo II)
El expediente completo, que abarca la descripción del producto, el diseño y la fabricación, la lista de comprobación de los GSPR, el análisis de beneficio-riesgo, los datos de verificación y validación, el etiquetado y el plan de seguimiento poscomercialización. Obra en poder del fabricante y se facilita a las autoridades competentes previa solicitud.
Requisitos generales de seguridad y funcionamiento (anexo I)
Documentación, punto por punto, de cómo se cumple cada requisito aplicable del anexo I. El anexo I abarca la seguridad, el funcionamiento, los materiales, la infección y la contaminación microbiana, los productos que interactúan con su entorno y la información facilitada con el producto.
Gestión de riesgos alineada con ISO 14971
Proceso iterativo de gestión de riesgos a lo largo del ciclo de vida del producto. Identifica los peligros, estima y evalúa los riesgos, aplica medidas de control del riesgo y confirma la aceptabilidad del riesgo residual. Se actualiza como parte del seguimiento poscomercialización.
Verificación y validación mediante ensayos de laboratorio y técnicos
Documentado mediante el Resumen técnico y los informes de ensayo en los que se basa, entre ellos ASSE 1072-2020, ETA-18/0536 y el ensayo de contención de aerosoles de SGS.
Identificación del producto y registro en EUDAMED.
Green Drain GD-MD está registrado en EUDAMED, la base de datos europea sobre productos sanitarios. EUDAMED es el registro de toda la UE en el que constan fabricantes, productos e incidentes. Algunos módulos de EUDAMED son de acceso público, lo que permite a los distribuidores y a los equipos de compras verificar el registro de un fabricante y el UDI-DI de un producto.
SRN del fabricante
DK-MF-000052289
UDI-DI básico
5745001471GreenDrainMDRJD
Prefijo de país
DK (Dinamarca, donde está establecido el fabricante legal)
Número de variantes
Diez, de GD-MD125 a GD-MD6, cada una con su propio UDI-DI
Un distribuidor o comprador puede buscar en EUDAMED con el SRN del fabricante para confirmar la introducción legal en el mercado de la UE. El UDI-DI de cada variante proporciona trazabilidad a nivel de producto.
Fabricación y gestión de la calidad.
La fabricación de Green Drain se rige por ISO 9001:2015 (SGC general) e ISO 13485:2016 (SGC específico de productos sanitarios). ISO 13485 no es un requisito regulatorio para los productos de clase I; el fabricante la mantiene de forma voluntaria. Los procesos de fabricación incluyen trazabilidad por lote, control de calidad e inspección, control de cambios y procedimientos de acciones correctivas y preventivas.
Alcance y limitaciones.
Reproducido literalmente del resumen regulatorio. Los límites siguientes son los límites explícitos de lo que respalda la clasificación regulatoria.
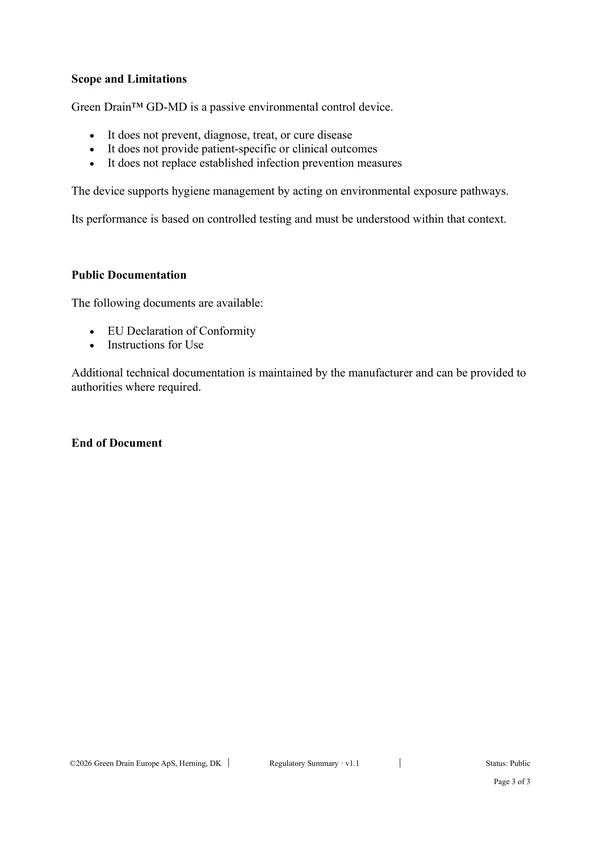
Green Drain GD-MD es un producto pasivo de control ambiental.
- No previene, diagnostica, trata ni cura enfermedades.
- No proporciona resultados clínicos ni específicos para cada paciente.
- No sustituye las medidas de prevención de infecciones establecidas.
El producto apoya la gestión de la higiene actuando sobre las vías de exposición ambiental. Su rendimiento se basa en ensayos controlados y debe entenderse en ese contexto. Resumen regulatorio, alcance y limitaciones
Preguntas regulatorias frecuentes.
- ¿Es la autocertificación del artículo 52, apartado 7, menos rigurosa que la certificación por un organismo notificado?
- Es una vía distinta, no menos rigurosa. Se aplican los mismos requisitos generales de seguridad y funcionamiento. El fabricante elabora la misma documentación técnica. La gestión de riesgos sigue la misma norma. La diferencia está en quién revisa el expediente antes de la introducción en el mercado: en los productos de clase I no estériles, el fabricante firma y responde; en las clases IIa, IIb y III, un organismo notificado audita antes de la comercialización. En ambos casos, las autoridades competentes conservan un derecho de auditoría permanente.
- ¿En qué se diferencia de la anterior Directiva de la UE sobre productos sanitarios?
- El Reglamento (UE) 2017/745 es aplicable desde el 26 de mayo de 2021 y sustituyó a la anterior Directiva sobre productos sanitarios (93/42/CEE). El MDR refuerza los requisitos de documentación técnica, seguimiento poscomercialización, trazabilidad mediante el UDI y registro en EUDAMED. La clasificación de Green Drain se estableció con arreglo al MDR.
- ¿Qué es la persona responsable del cumplimiento de la normativa (PRRC)?
- El artículo 15 del MDR exige que todo fabricante designe una PRRC, una persona con la cualificación exigida y designada como responsable de los asuntos regulatorios. La PRRC verifica la conformidad del producto, el seguimiento poscomercialización, la notificación en materia de vigilancia y la documentación técnica. En Green Drain Europe ApS, la PRRC es Keld Rindom, que además es director general.
- ¿Se aplica fuera de la UE?
- La clasificación MDR se aplica a la Unión Europea y, en virtud del Acuerdo EEE, al Espacio Económico Europeo (Islandia, Liechtenstein y Noruega). Suiza y el Reino Unido tienen cada uno su propio marco paralelo de productos sanitarios. Estados Unidos no ha clasificado Green Drain como producto sanitario. Las demás regiones se rigen por sus propias autoridades reguladoras nacionales.
- ¿Dónde puedo verificar el registro en EUDAMED?
- EUDAMED es accesible en ec.europa.eu/tools/eudamed. El acceso público varía según el módulo; algunos datos de fabricantes y productos pueden buscarse con el SRN o el UDI-DI. La Comisión Europea publica el despliegue en curso de los módulos de EUDAMED.
- ¿Y si en el futuro fuera necesaria una clasificación de clase IIa o superior?
- Si la finalidad prevista, el diseño o las características de contacto del producto cambiaran de manera que dieran lugar a una clasificación superior, el fabricante tendría que recurrir a un organismo notificado, ampliar la documentación técnica y volver a certificar el producto. La asignación de clase depende del uso previsto.
Resumen regulatorio
Tres páginas, versión 2.0, estado: público, emitido el 14 de septiembre de 2026 por Green Drain Europe ApS. Explicación en lenguaje claro de la situación regulatoria para partes interesadas no técnicas.
- Justificación de la clasificación regulatoria
- Clasificación del producto, procedimiento de conformidad y marco regulatorio
- Procedimiento de evaluación de la conformidad del artículo 52, apartado 7
- Marco de cumplimiento (anexos I y II, ISO 14971)
- Identificación del producto y registro en EUDAMED
- Fabricación y gestión de la calidad
- Alcance y limitaciones explícitos
¿Necesita verificación o contexto técnico para el proceso de compra?
Para los responsables de compras, los equipos comerciales de distribuidores o los profesionales de asuntos regulatorios que evalúan Green Drain, el equipo técnico está disponible para llamadas de verificación directas y para solicitudes de documentos que vayan más allá del expediente público.