Übersetzung des englischen Originals. Im Zweifelsfall gilt die englische Fassung.
Regulatorische Zusammenfassung
Die regulatorische Position von Green Drain nach EU-MDR, allgemein verständlich erklärt.
Klassifizierung des Produkts, Konformitätsbewertungsverfahren und regulatorischer Rahmen. Warum Klasse I die richtige Klassifizierung ist. Wie die Konformität festgestellt wird. Welche Aussagen zum Produkt getroffen werden und welche nicht. Geschrieben für Einkäufer, Vertriebsteams von Händlern und andere nicht technische Beteiligte, die den regulatorischen Status von Green Drain prüfen.
Geltungsbereich: Die Klassifizierung auf dieser Seite gilt nur für die Europäische Union. In den Vereinigten Staaten ist Green Drain bislang nicht als Medizinprodukt reguliert. Die nordamerikanischen Zertifizierungen sind auf der Seite Zertifizierungen aufgeführt.
Regulatorische Klassifizierung.
Wörtlich aus der Regulatorischen Zusammenfassung übernommen.
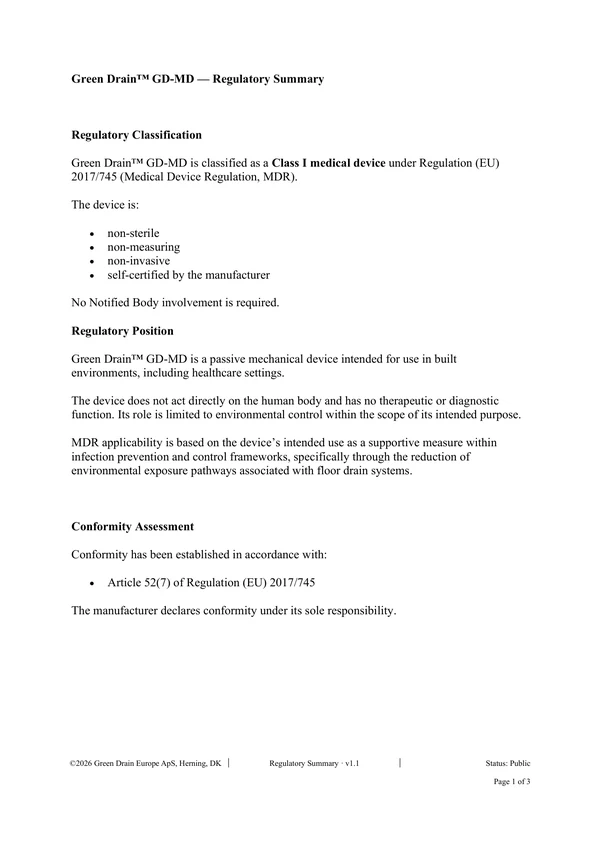
Green Drain GD-MD ist als Medizinprodukt der Klasse I nach Verordnung (EU) 2017/745 (Medizinprodukteverordnung, MDR) klassifiziert.
Das Produkt ist nicht steril, hat keine Messfunktion, ist nicht invasiv und wird vom Hersteller selbst zertifiziert. Die Beteiligung einer Benannten Stelle ist nicht erforderlich. Regulatorische Zusammenfassung, Regulatorische Klassifizierung
Klassifizierung des Produkts und regulatorischer Rahmen.
Green Drain GD-MD ist ein passives mechanisches Produkt für den Einsatz in Gebäuden, einschließlich Einrichtungen des Gesundheitswesens. Das Produkt wirkt nicht direkt auf den menschlichen Körper und hat keine therapeutische oder diagnostische Funktion. Seine Rolle beschränkt sich auf die Umgebungskontrolle im Rahmen seiner Zweckbestimmung.
Die Anwendbarkeit der MDR beruht auf der bestimmungsgemäßen Verwendung des Produkts als unterstützende Maßnahme im Rahmen der Infektionsprävention und -kontrolle, und zwar durch die Verringerung umgebungsbedingter Expositionswege im Zusammenhang mit Bodenablaufsystemen. Nach der MDR beurteilt die Regulierungsbehörde ein Produkt nicht danach, was es physisch ist. Sie beurteilt, wofür das Produkt bestimmt ist, in welchem Umfeld es eingesetzt wird und wie es nach Angabe des Herstellers verwendet werden soll. Ist diese bestimmungsgemäße Verwendung in ein Hygienekonzept des Gesundheitswesens eingebunden, fällt das Produkt in den Anwendungsbereich der MDR.
Nach derselben Logik fallen sterile Einwegverbände, Untersuchungshandschuhe, mechanische Stethoskope und Gehhilfen unter die MDR. Auch keines dieser Produkte behandelt Krankheiten. Jedes wird als Medizinprodukt reguliert, weil der Hersteller angibt, dass es für die Verwendung im Gesundheitswesen bestimmt ist, und es daher den grundlegenden Sicherheits- und Leistungsanforderungen unterliegt.
Warum Klasse I die zutreffende Klasse ist.
Anhang VIII der MDR legt die Klassifizierungsregeln fest. Welche Klasse ein Produkt erhält, hängt von seiner Anwendungsdauer, seiner Invasivität, dem Kontakt mit Körpersystemen und seiner Zweckbestimmung ab. Klasse I ist die niedrigste Risikoklasse. Die Klassen IIa, IIb und III stehen für schrittweise höhere Risiken.
Green Drain erfüllt die Voraussetzungen für Klasse I, weil es nicht invasiv und nicht steril ist, weder eine Messfunktion noch Software enthält und weder direkten noch indirekten Kontakt mit dem menschlichen Körper hat. Die Klassifizierung spiegelt die Einfachheit des Produkts und den indirekten Charakter seines Beitrags zur Hygiene wider. Eine sterile Ausführung oder eine Ausführung mit Messfunktion bliebe in Klasse I, doch eine Benannte Stelle müsste die Sterilität bzw. die Messfunktion bewerten (Artikel 52 Absatz 7). Eine andere Zweckbestimmung, etwa der Kontakt mit verletzter Haut, könnte das Produkt in eine höhere Klasse einordnen.
So wird die Konformität bewertet.
Die Konformität wurde nach Artikel 52 Absatz 7 der Verordnung (EU) 2017/745 festgestellt. Der Hersteller erklärt die Konformität in alleiniger Verantwortung. Dies ist das vorgeschriebene Konformitätsbewertungsverfahren für Produkte der Klasse I, die nicht steril sind, keine Messfunktion haben und keine wiederverwendbaren chirurgischen Instrumente sind.
Selbstzertifizierung heißt nicht, dass es keine Aufsicht gibt. Nach Artikel 52 Absatz 7 muss der Hersteller:
- die technische Dokumentation nach Anhang II erstellen und pflegen
- die Erfüllung der grundlegenden Sicherheits- und Leistungsanforderungen (Anhang I) nachweisen
- ein an den Grundsätzen der ISO 14971 ausgerichtetes Risikomanagement umsetzen
- die CE-Kennzeichnung anbringen und eine unterzeichnete Konformitätserklärung ausstellen
- die Überwachung nach dem Inverkehrbringen über den gesamten Lebenszyklus des Produkts durchführen
- all dies den zuständigen Behörden auf Anfrage zur Verfügung stellen
Die zuständigen Behörden in jedem EU-Mitgliedstaat behalten ihre Prüfrechte. Für Green Drain Europe ApS ist die dänische Arzneimittelbehörde (Lægemiddelstyrelsen) zuständig. Der Hersteller muss Anfragen der Behörde nach Unterlagen beantworten und schwerwiegende Vorkommnisse sowie Sicherheitskorrekturmaßnahmen im Feld über das EUDAMED-System melden.
Compliance-Rahmen.
Die Einhaltung der MDR wird durch ein abgestimmtes Zusammenspiel von Dokumenten und Prozessen nachgewiesen, die der Hersteller pflegt.
Technische Dokumentation (Anhang II)
Das vollständige Dossier mit Produktbeschreibung, Auslegung und Herstellung, GSPR-Checkliste, Nutzen-Risiko-Analyse, V&V-Daten, Kennzeichnung und Plan zur Überwachung nach dem Inverkehrbringen. Liegt beim Hersteller und wird den zuständigen Behörden auf Anfrage zur Verfügung gestellt.
Grundlegende Sicherheits- und Leistungsanforderungen (Anhang I)
Punkt-für-Punkt-Nachweis, wie jede anwendbare Anforderung des Anhangs I erfüllt wird. Anhang I umfasst Sicherheit, Leistung, Materialien, Infektion und mikrobielle Kontamination, Produkte, die mit der Umgebung interagieren, sowie die mit dem Produkt bereitgestellten Informationen.
Risikomanagement nach den Grundsätzen der ISO 14971
Iterativer Risikomanagementprozess über den gesamten Lebenszyklus des Produkts. Identifiziert Gefährdungen, schätzt und bewertet Risiken, setzt Maßnahmen zur Risikobeherrschung um und bestätigt die Akzeptanz des Restrisikos. Wird im Rahmen der Überwachung nach dem Inverkehrbringen aktualisiert.
Verifizierung und Validierung durch Labor- und technische Prüfungen
Belegt durch die Technische Zusammenfassung und die zugrunde liegenden Prüfberichte, darunter ASSE 1072-2020, ETA-18/0536 und SGS-Prüfung zur Aerosolrückhaltung.
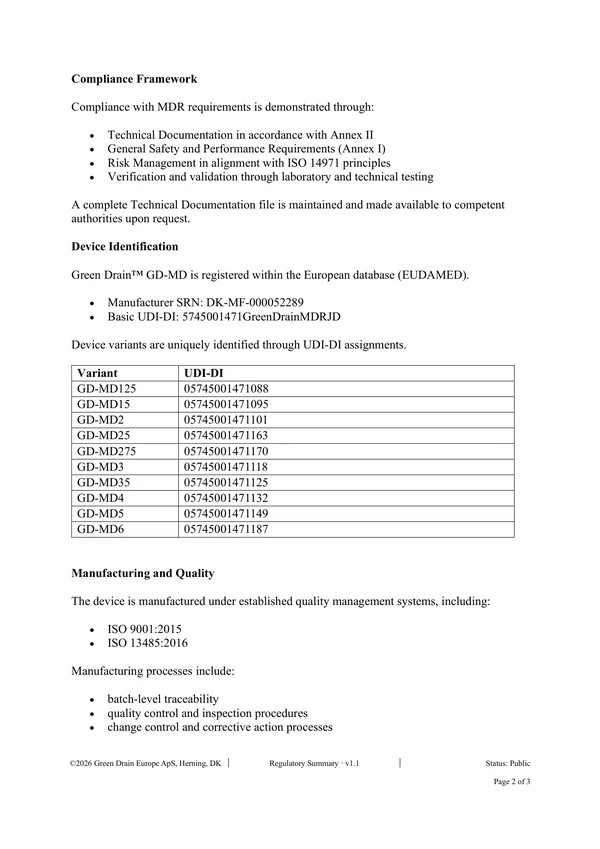
Produktidentifikation und EUDAMED-Registrierung.
Green Drain GD-MD ist in EUDAMED registriert, der Europäischen Datenbank für Medizinprodukte. EUDAMED ist das EU-weite Register, in dem Hersteller, Produkte und Vorkommnisse erfasst werden. Einige EUDAMED-Module sind öffentlich zugänglich, sodass Händler und Beschaffungsteams die Registrierung eines Herstellers und die UDI-DI eines Produkts überprüfen können.
SRN des Herstellers
DK-MF-000052289
Basis-UDI-DI
5745001471GreenDrainMDRJD
Länderpräfix
DK (Dänemark, wo der rechtliche Hersteller niedergelassen ist)
Anzahl der Varianten
Zehn, GD-MD125 bis GD-MD6, jede mit eigener UDI-DI
Händler oder Käufer können EUDAMED anhand der SRN des Herstellers durchsuchen, um das rechtmäßige Inverkehrbringen in der EU zu bestätigen. Die UDI-DI jeder Variante ermöglicht die Rückverfolgbarkeit auf Produktebene.
Fertigung und Qualitätsmanagement.
Die Fertigung von Green Drain arbeitet sowohl nach ISO 9001:2015 (allgemeines QMS) als auch nach ISO 13485:2016 (spezifisches QMS für Medizinprodukte). ISO 13485 ist für Produkte der Klasse I keine regulatorische Anforderung; der Hersteller ist freiwillig danach zertifiziert. Die Fertigungsprozesse umfassen Rückverfolgbarkeit auf Chargenebene, Qualitätskontrolle und Prüfung, Änderungslenkung sowie Verfahren für Korrektur- und Vorbeugemaßnahmen.
Anwendungsbereich und Grenzen.
Wörtlich aus der Regulatorischen Zusammenfassung übernommen. Die folgenden Abgrenzungen sind die ausdrücklichen Grenzen dessen, was die regulatorische Klassifizierung trägt.
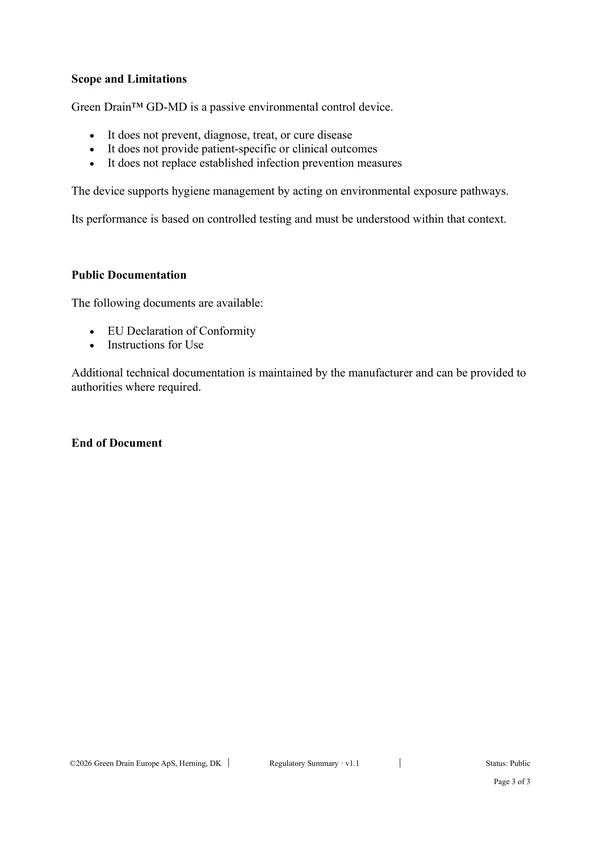
Green Drain GD-MD ist ein passives Produkt zur Umgebungskontrolle.
- Es dient nicht der Verhütung, Diagnose, Behandlung oder Heilung von Krankheiten.
- Es liefert keine patientenspezifischen oder klinischen Ergebnisse.
- Es ersetzt keine etablierten Maßnahmen der Infektionsprävention.
Das Produkt unterstützt das Hygienemanagement, indem es auf umgebungsbedingte Expositionswege einwirkt. Seine Leistung beruht auf kontrollierten Prüfungen und ist in diesem Zusammenhang zu verstehen. Regulatorische Zusammenfassung, Anwendungsbereich und Grenzen
Häufige Fragen zur Regulierung.
- Ist die Selbstzertifizierung nach Artikel 52 Absatz 7 weniger streng als eine Zertifizierung durch eine Benannte Stelle?
- Es ist ein anderer Weg, kein weniger strenger. Es gelten dieselben grundlegenden Sicherheits- und Leistungsanforderungen. Der Hersteller erstellt dieselbe technische Dokumentation. Das Risikomanagement folgt derselben Norm. Der Unterschied liegt darin, wer die Unterlagen vor dem Inverkehrbringen prüft: Bei nicht sterilen Produkten der Klasse I unterzeichnet der Hersteller und trägt die Verantwortung; bei den Klassen IIa, IIb und III führt eine Benannte Stelle vor dem Markteintritt ein Audit durch. In beiden Fällen behalten die zuständigen Behörden fortlaufende Prüfrechte.
- Worin unterscheidet sich dies von der früheren EU-Richtlinie über Medizinprodukte?
- Die Verordnung (EU) 2017/745 gilt seit dem 26. Mai 2021 und hat die frühere Richtlinie über Medizinprodukte (93/42/EWG) ersetzt. Die MDR verschärft die Anforderungen an die technische Dokumentation, die Überwachung nach dem Inverkehrbringen, die Rückverfolgbarkeit über die UDI und die Registrierung in EUDAMED. Die Klassifizierung von Green Drain wurde nach der MDR festgelegt.
- Was ist eine für die Einhaltung der Regulierungsvorschriften verantwortliche Person (PRRC)?
- Artikel 15 der MDR verpflichtet jeden Hersteller, eine PRRC zu benennen: eine Person mit festgelegten Qualifikationen, die namentlich für regulatorische Belange verantwortlich ist. Die PRRC überprüft die Konformität der Produkte, die Überwachung nach dem Inverkehrbringen, die Vigilanzmeldungen und die technische Dokumentation. Bei Green Drain Europe ApS ist die PRRC Keld Rindom, der zugleich Geschäftsführer ist.
- Gilt dies auch außerhalb der EU?
- Die MDR-Klassifizierung gilt in der Europäischen Union und über das EWR-Abkommen im Europäischen Wirtschaftsraum (Island, Liechtenstein, Norwegen). Die Schweiz und das Vereinigte Königreich haben jeweils eigene, parallele Regelwerke für Medizinprodukte. Die Vereinigten Staaten haben Green Drain nicht als Medizinprodukt eingestuft. Für andere Regionen sind die jeweiligen nationalen Regulierungsbehörden zuständig.
- Wo kann ich die EUDAMED-Registrierung überprüfen?
- EUDAMED ist unter ec.europa.eu/tools/eudamed erreichbar. Der öffentliche Zugang ist je nach Modul unterschiedlich; einige Hersteller- und Produktdaten lassen sich über die SRN oder die UDI-DI suchen. Den laufenden Ausbau der EUDAMED-Module veröffentlicht die Europäische Kommission.
- Was wäre, wenn künftig eine Klassifizierung als Klasse IIa oder höher erforderlich würde?
- Würden sich Zweckbestimmung, Auslegung oder Kontakteigenschaften des Produkts so ändern, dass eine höhere Klassifizierung erforderlich wird, müsste der Hersteller eine Benannte Stelle einbeziehen, die technische Dokumentation erweitern und das Produkt neu zertifizieren lassen. Die Zuordnung zu einer Klasse hängt von der bestimmungsgemäßen Verwendung ab.
Regulatorische Zusammenfassung
Drei Seiten, Version 2.0, Status öffentlich, herausgegeben am 14. September 2026 von Green Drain Europe ApS. Allgemein verständliche Erläuterung der regulatorischen Position für nicht technische Beteiligte.
- Begründung der regulatorischen Klassifizierung
- Klassifizierung des Produkts, Konformitätsbewertungsverfahren und regulatorischer Rahmen
- Konformitätsbewertungsverfahren nach Artikel 52 Absatz 7
- Compliance-Rahmen (Anhang I, II, ISO 14971)
- Produktidentifikation und EUDAMED-Registrierung
- Fertigung und Qualitätsmanagement
- Ausdrücklicher Anwendungsbereich und Grenzen
Sie benötigen eine Verifizierung oder technischen Hintergrund für die Beschaffung?
Für Einkäufer, Vertriebsteams von Händlern oder Kolleginnen und Kollegen aus dem Bereich Regulatory Affairs, die Green Drain prüfen, steht unser Technik-Team für direkte Gespräche zur Verifizierung und für Dokumentanfragen über die öffentlichen Unterlagen hinaus zur Verfügung.