Traduction de l’original anglais. En cas de doute, la version anglaise fait foi.
Synthèse réglementaire
La position réglementaire de Green Drain au titre du MDR, expliquée en langage clair.
Classification du dispositif, procédure de conformité et cadre réglementaire. Pourquoi la classe I est la bonne classification. Comment la conformité est établie. Ce que le dispositif revendique et ne revendique pas. Rédigé pour les acheteurs, les équipes commerciales des distributeurs et les autres interlocuteurs non techniques qui évaluent le statut réglementaire de Green Drain.
Portée géographique. La classification présentée sur cette page s’applique à l’Union européenne uniquement. Aux États-Unis, Green Drain n’est pas encore réglementé comme dispositif médical. Les certifications nord-américaines figurent sur la page Certifications (en anglais).
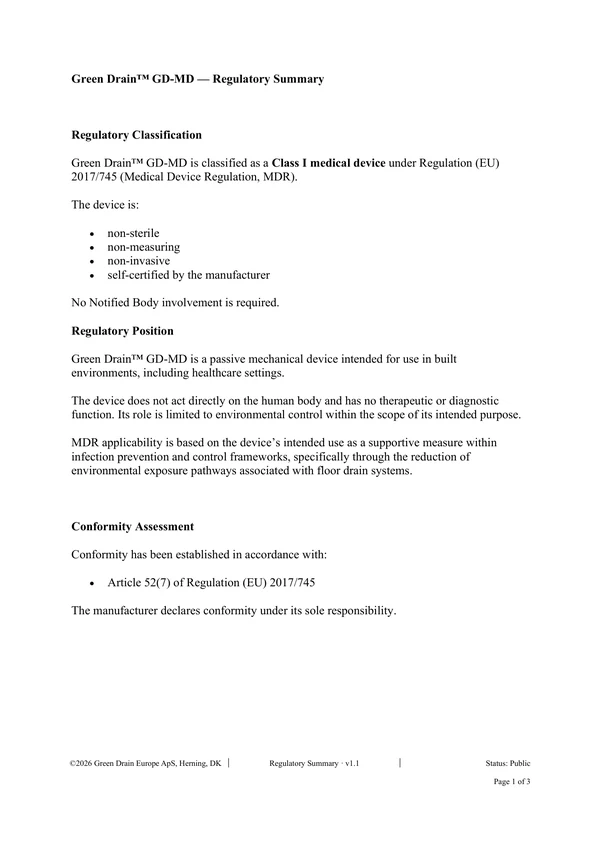
Classification réglementaire.
Repris mot pour mot de la synthèse réglementaire.
Green Drain GD-MD est classé dispositif médical de classe I selon le règlement (UE) 2017/745 (règlement relatif aux dispositifs médicaux, MDR).
Le dispositif est non stérile, sans fonction de mesurage, non invasif et autocertifié par le fabricant. Aucune intervention d’un organisme notifié n’est requise. Synthèse réglementaire, classification réglementaire
Classification du dispositif et cadre réglementaire.
Green Drain GD-MD est un dispositif mécanique passif destiné à être utilisé dans l’environnement bâti, y compris en milieu de soins. Le dispositif n’agit pas directement sur le corps humain et n’a aucune fonction thérapeutique ou diagnostique. Son rôle se limite à la maîtrise environnementale, dans le cadre de sa destination.
L’applicabilité du MDR repose sur la destination du dispositif, en tant que mesure d’appui dans le cadre de la prévention et du contrôle des infections, plus précisément par la réduction des voies d’exposition environnementale associées aux systèmes de siphons de sol. Au titre du MDR, l’autorité n’évalue pas le dispositif selon ce qu’il est physiquement. Elle évalue ce à quoi il est destiné, dans quel contexte, et la façon dont le fabricant indique qu’il doit être utilisé. Lorsque cette destination s’inscrit dans un cadre d’hygiène en milieu de soins, le dispositif entre dans le champ d’application du MDR.
C’est la même logique qui fait entrer dans le champ du MDR les pansements stériles à usage unique, les gants d’examen, les stéthoscopes manuels et les aides à la marche. Aucun de ces dispositifs ne traite non plus de maladie. Chacun est réglementé comme dispositif médical parce que le fabricant indique qu’il est destiné à être utilisé dans un contexte de soins et qu’il est donc soumis aux exigences générales en matière de sécurité et de performances.
Pourquoi la classe I est la classe appropriée.
L’annexe VIII du MDR fixe les règles de classification. La classe attribuée à un dispositif dépend de sa durée d’utilisation, de son caractère invasif, du système corporel avec lequel il est en contact et de sa destination. La classe I est la classe de risque la plus faible. Les classes IIa, IIb et III correspondent à des niveaux de risque progressivement plus élevés.
Green Drain relève de la classe I parce qu’il est non invasif, non stérile, ne comporte ni fonction de mesurage ni logiciel, et n’a aucun contact direct ou indirect avec le corps humain. Cette classification reflète la simplicité du dispositif et le caractère indirect de sa contribution à l’hygiène. Une version stérile ou dotée d’une fonction de mesurage resterait en classe I, mais un organisme notifié devrait en évaluer la stérilité ou la fonction de mesurage (article 52, paragraphe 7). Une autre destination, telle qu’un contact avec une peau lésée, pourrait la placer dans une classe supérieure.
Comment la conformité est évaluée.
La conformité a été établie selon l’article 52, paragraphe 7, du règlement (UE) 2017/745. Le fabricant déclare la conformité sous sa seule responsabilité. Il s’agit de la procédure d’évaluation de la conformité prévue pour les dispositifs de classe I non stériles, sans fonction de mesurage et qui ne sont pas des instruments chirurgicaux réutilisables.
L’autocertification n’est pas une absence de contrôle. En vertu de l’article 52, paragraphe 7, le fabricant doit :
- Constituer et tenir à jour la documentation technique de l’annexe II
- Démontrer la conformité aux exigences générales en matière de sécurité et de performances (annexe I)
- Mettre en œuvre une gestion des risques fondée sur les principes de l’ISO 14971
- Apposer le marquage CE et établir une déclaration de conformité signée
- Assurer la surveillance après commercialisation tout au long du cycle de vie du dispositif
- Mettre l’ensemble de ces éléments à la disposition des autorités compétentes sur demande
Les autorités compétentes de chaque État membre de l’UE conservent un droit de contrôle. L’Agence danoise des médicaments (Lægemiddelstyrelsen) est l’autorité compétente pour Green Drain Europe ApS. Le fabricant doit répondre aux demandes de documentation des autorités et notifier les incidents graves et les mesures correctives de sécurité via le système EUDAMED.
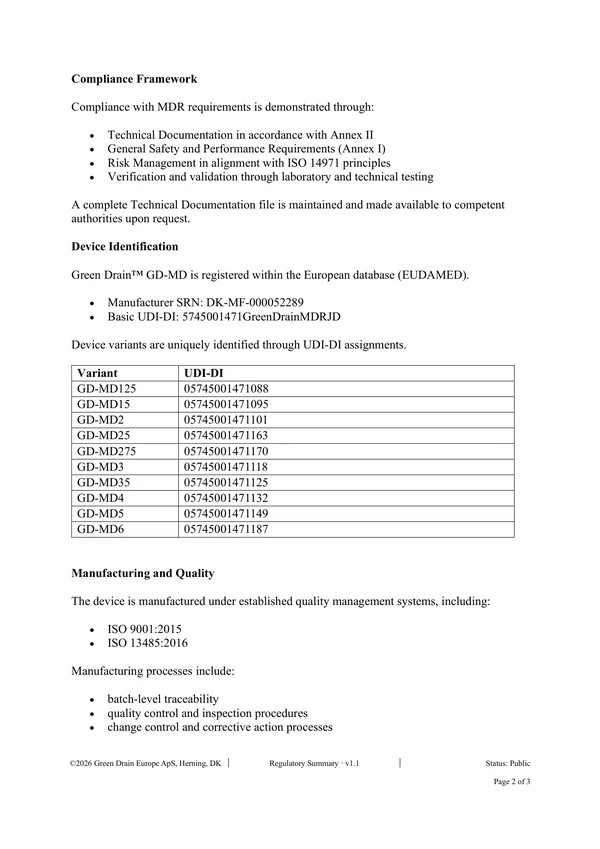
Cadre de conformité.
La conformité au MDR est démontrée par un ensemble coordonné de documents et de processus tenus à jour par le fabricant.
Documentation technique (annexe II)
Le dossier complet couvrant la description du dispositif, la conception et la fabrication, la liste de contrôle GSPR, l’analyse bénéfice/risque, les données de vérification et de validation, l’étiquetage et le plan de surveillance après commercialisation. Détenu par le fabricant ; fourni aux autorités compétentes sur demande.
Exigences générales en matière de sécurité et de performances (annexe I)
Documentation point par point de la manière dont chaque exigence applicable de l’annexe I est satisfaite. L’annexe I couvre la sécurité, les performances, les matériaux, l’infection et la contamination microbienne, les dispositifs interagissant avec l’environnement et les informations fournies avec le dispositif.
Gestion des risques alignée sur l’ISO 14971
Processus itératif de gestion des risques sur tout le cycle de vie du dispositif. Il identifie les dangers, estime et évalue les risques, met en œuvre des mesures de maîtrise des risques et confirme l’acceptabilité du risque résiduel. Mis à jour dans le cadre de la surveillance après commercialisation.
Vérification et validation par des essais de laboratoire et des essais techniques
Documentées dans la Synthèse technique et les rapports d’essais sous-jacents, notamment ASSE 1072-2020, ETA-18/0536 et l’essai SGS de confinement des aérosols.
Identification du dispositif et enregistrement EUDAMED.
Green Drain GD-MD est enregistré dans EUDAMED, la base de données européenne sur les dispositifs médicaux. EUDAMED est le registre à l’échelle de l’UE dans lequel sont consignés les fabricants, les dispositifs et les incidents. Certains modules d’EUDAMED sont accessibles au public, ce qui permet aux distributeurs et aux services achats de vérifier l’enregistrement d’un fabricant et l’IUD-ID d’un dispositif.
SRN du fabricant
DK-MF-000052289
IUD-ID de base
5745001471GreenDrainMDRJD
Préfixe pays
DK (Danemark, pays d’établissement du fabricant légal)
Nombre de variantes
Dix, du GD-MD125 au GD-MD6, chacune avec son propre IUD-ID
Un distributeur ou un acheteur peut effectuer une recherche dans EUDAMED à l’aide du SRN du fabricant pour vérifier que le dispositif est légalement mis sur le marché de l’UE. L’IUD-ID de chaque variante assure la traçabilité au niveau du dispositif.
Fabrication et management de la qualité.
La fabrication Green Drain s’effectue à la fois selon l’ISO 9001:2015 (SMQ général) et l’ISO 13485:2016 (SMQ propre aux dispositifs médicaux). L’ISO 13485 n’est pas une exigence réglementaire pour les dispositifs de classe I ; le fabricant détient cette certification à titre volontaire. Les processus de fabrication comprennent la traçabilité au niveau du lot, le contrôle qualité et l’inspection, la maîtrise des modifications et les procédures d’actions correctives et préventives.
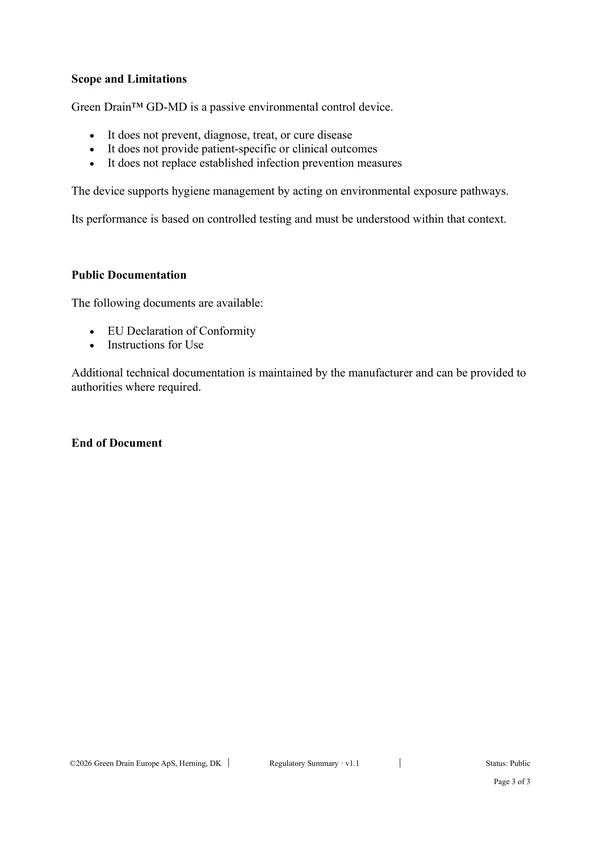
Périmètre et limites.
Repris mot pour mot de la synthèse réglementaire. Les limites ci-dessous sont les bornes explicites de ce que la classification réglementaire permet d’affirmer.
Green Drain GD-MD est un dispositif passif de maîtrise environnementale.
- Il ne prévient, ne diagnostique, ne traite ni ne guérit aucune maladie.
- Il ne fournit pas de résultats cliniques ou propres à un patient.
- Il ne remplace pas les mesures établies de prévention des infections.
Le dispositif soutient la gestion de l’hygiène en agissant sur les voies d’exposition environnementale. Ses performances reposent sur des essais contrôlés et doivent être comprises dans ce contexte. Synthèse réglementaire, périmètre et limites
Questions réglementaires fréquentes.
- L’autocertification selon l’article 52, paragraphe 7, est-elle moins rigoureuse qu’une certification par un organisme notifié ?
- Il s’agit d’une voie différente, pas d’une voie moins rigoureuse. Les mêmes exigences générales en matière de sécurité et de performances s’appliquent. Le fabricant constitue la même documentation technique. La gestion des risques suit la même norme. La différence porte sur l’entité qui examine le dossier avant la mise sur le marché : pour les dispositifs de classe I non stériles, le fabricant signe et en répond ; pour les classes IIa, IIb et III, un organisme notifié réalise un audit avant la mise sur le marché. Dans les deux cas, les autorités compétentes conservent un droit de contrôle permanent.
- En quoi est-ce différent de l’ancienne directive européenne relative aux dispositifs médicaux ?
- Le règlement (UE) 2017/745 est entré en application le 26 mai 2021, en remplacement de l’ancienne directive relative aux dispositifs médicaux (93/42/CEE). Le MDR renforce les exigences en matière de documentation technique, de surveillance après commercialisation, de traçabilité grâce à l’IUD et d’enregistrement dans EUDAMED. La classification de Green Drain a été établie selon le MDR.
- Qu’est-ce qu’une personne chargée de veiller au respect de la réglementation (PRRC) ?
- L’article 15 du MDR impose à chaque fabricant de désigner une PRRC, une personne possédant des qualifications déterminées et nommément responsable des questions réglementaires. La PRRC vérifie la conformité des dispositifs, la surveillance après commercialisation, la notification au titre de la vigilance et la documentation technique. Pour Green Drain Europe ApS, la PRRC est Keld Rindom, qui est également directeur général.
- Cela s’applique-t-il en dehors de l’UE ?
- La classification MDR s’applique à l’Union européenne et, en vertu de l’accord EEE, à l’Espace économique européen (Islande, Liechtenstein, Norvège). La Suisse et le Royaume-Uni disposent chacun de leur propre cadre réglementaire pour les dispositifs médicaux. Les États-Unis n’ont pas classé Green Drain comme dispositif médical. Les autres régions relèvent de leurs propres autorités nationales.
- Où vérifier l’enregistrement dans EUDAMED ?
- EUDAMED est accessible à l’adresse ec.europa.eu/tools/eudamed. L’accès public varie selon les modules ; certaines données relatives aux fabricants et aux dispositifs peuvent être recherchées à l’aide du SRN ou de l’IUD-ID. Le déploiement progressif des modules EUDAMED est publié par la Commission européenne.
- Et si une classification en classe IIa ou supérieure devenait nécessaire à l’avenir ?
- Si la destination, la conception ou les caractéristiques de contact du dispositif évoluaient au point d’entraîner une classification supérieure, le fabricant devrait faire appel à un organisme notifié, compléter la documentation technique et obtenir une nouvelle certification. L’attribution de la classe dépend de la destination.
Synthèse réglementaire
Trois pages, version 2.0, statut Public, publiée le 14 septembre 2026 par Green Drain Europe ApS. Explication en langage clair de la position réglementaire, à l’intention des interlocuteurs non techniques.
- Justification de la classification réglementaire
- Classification du dispositif, procédure de conformité et cadre réglementaire
- Procédure d’évaluation de la conformité selon l’article 52, paragraphe 7
- Cadre de conformité (annexes I et II, ISO 14971)
- Identification du dispositif et enregistrement EUDAMED
- Fabrication et management de la qualité
- Périmètre et limites explicites
Besoin d’une vérification ou d’éléments techniques pour vos achats ?
Pour les acheteurs, les équipes commerciales des distributeurs ou les responsables des affaires réglementaires qui évaluent Green Drain, l’équipe technique se tient à votre disposition pour des échanges directs de vérification et pour toute demande de documents au-delà du dossier public.