Traduzione dell’originale inglese. In caso di dubbio, fa fede la versione inglese.
Sintesi regolatoria
Spiegazione in linguaggio semplice della posizione regolatoria di Green Drain ai sensi dell’MDR UE.
Classificazione del dispositivo, procedura di conformità e quadro regolatorio. Perché la classe I è la classificazione corretta. Come viene stabilita la conformità. Cosa il dispositivo dichiara e cosa no. Redatto per i responsabili degli acquisti, i team commerciali dei distributori e le altre parti interessate non tecniche che valutano lo status regolatorio di Green Drain.
Ambito geografico: la classificazione riportata in questa pagina si applica esclusivamente all’Unione europea. Negli Stati Uniti, Green Drain non è ancora regolamentato come dispositivo medico. Le certificazioni nordamericane sono elencate nella pagina Certificazioni del sito.
Classificazione regolatoria.
Riprodotto testualmente dalla sintesi regolatoria.
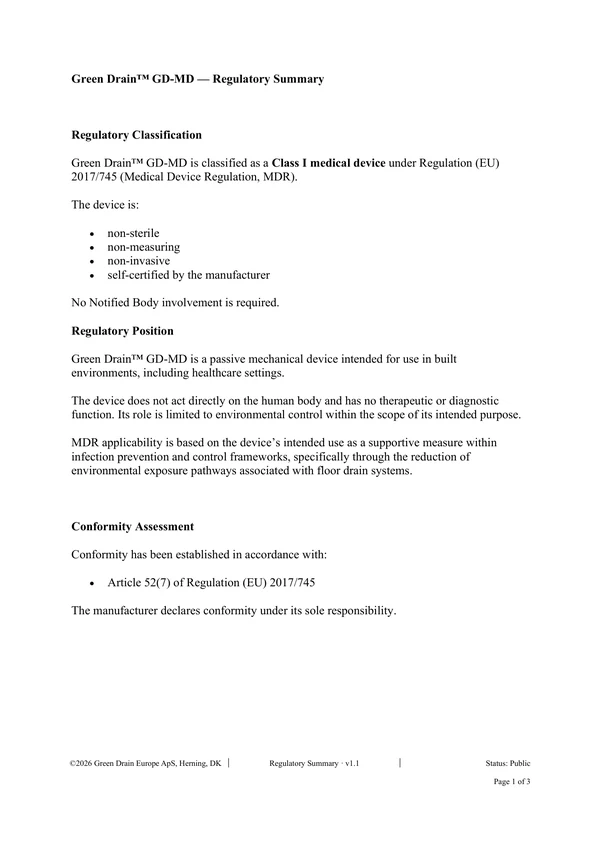
Green Drain GD-MD è classificato come dispositivo medico di classe I ai sensi del Regolamento (UE) 2017/745 (regolamento sui dispositivi medici, MDR).
Il dispositivo è non sterile, privo di funzione di misura, non invasivo e autocertificato dal fabbricante. Non è richiesto l’intervento di un organismo notificato. Sintesi regolatoria, classificazione regolatoria
Classificazione del dispositivo e quadro regolatorio.
Green Drain GD-MD è un dispositivo meccanico passivo destinato all’uso in ambienti costruiti, compresi i contesti sanitari. Il dispositivo non agisce direttamente sul corpo umano e non ha alcuna funzione terapeutica o diagnostica. Il suo ruolo è limitato al controllo ambientale nell’ambito della sua destinazione d’uso.
L’applicabilità dell’MDR si basa sulla destinazione d’uso del dispositivo come misura di supporto nell’ambito dei programmi di prevenzione e controllo delle infezioni, in particolare attraverso la riduzione delle vie di esposizione ambientale associate ai sistemi di scarico a pavimento. Ai sensi dell’MDR, l’autorità di regolamentazione non valuta il dispositivo in base a ciò che è fisicamente. Valuta lo scopo a cui il dispositivo è destinato, il contesto d’uso e il modo in cui il fabbricante dichiara che deve essere utilizzato. Quando tale destinazione d’uso si inserisce in un sistema di igiene in ambito sanitario, il dispositivo rientra nell’ambito di applicazione dell’MDR.
È la stessa logica per cui rientrano nell’MDR le bende sterili monouso, i guanti da visita, gli stetoscopi manuali e gli ausili per la deambulazione. Nemmeno questi dispositivi curano malattie. Ciascuno è regolamentato come dispositivo medico perché il fabbricante dichiara che il dispositivo è destinato all’uso in un contesto sanitario ed è quindi soggetto ai requisiti generali di sicurezza e prestazione.
Perché la classe I è la classe appropriata.
L’allegato VIII dell’MDR stabilisce le regole di classificazione. La classe attribuita a un dispositivo dipende dalla durata d’uso, dall’invasività, dal contatto con i sistemi dell’organismo e dalla destinazione d’uso. La classe I è la classe di rischio più bassa. Le classi IIa, IIb e III corrispondono a livelli di rischio progressivamente più elevati.
Green Drain rientra nella classe I perché non è invasivo, non è sterile, non ha funzione di misura, non contiene software e non ha contatto diretto o indiretto con il corpo umano. La classificazione rispecchia la semplicità del dispositivo e la natura indiretta del suo contributo all’igiene. Una versione sterile o con funzione di misura resterebbe in classe I, ma un organismo notificato dovrebbe valutarne la sterilità o la funzione di misura (articolo 52, paragrafo 7). Una diversa destinazione d’uso, come il contatto con cute lesa, potrebbe collocarla in una classe superiore.
Come viene valutata la conformità.
La conformità è stata stabilita ai sensi dell’articolo 52, paragrafo 7, del Regolamento (UE) 2017/745. Il fabbricante dichiara la conformità sotto la propria esclusiva responsabilità. È la procedura di valutazione della conformità prevista per i dispositivi di classe I non sterili, privi di funzione di misura e che non sono strumenti chirurgici riutilizzabili.
Autocertificazione non significa assenza di controllo. Ai sensi dell’articolo 52, paragrafo 7, il fabbricante deve:
- Redigere e mantenere aggiornata la documentazione tecnica di cui all’allegato II
- Dimostrare la conformità ai requisiti generali di sicurezza e prestazione (allegato I)
- Attuare una gestione del rischio allineata ai principi della ISO 14971
- Apporre la marcatura CE e rilasciare una dichiarazione di conformità firmata
- Svolgere la sorveglianza post-commercializzazione per tutto il ciclo di vita del dispositivo
- Mettere tutto quanto sopra a disposizione delle autorità competenti su richiesta
Le autorità competenti di ciascuno Stato membro dell’UE mantengono il diritto di effettuare verifiche. L’Agenzia danese per i medicinali (Lægemiddelstyrelsen) è l’autorità di riferimento per Green Drain Europe ApS. Il fabbricante deve rispondere alle richieste di documentazione delle autorità e deve segnalare gli incidenti gravi e le azioni correttive di sicurezza tramite il sistema EUDAMED.
Quadro di conformità.
La conformità all’MDR è dimostrata da un insieme coordinato di documenti e processi gestiti dal fabbricante.
Documentazione tecnica (allegato II)
Il dossier completo che comprende descrizione del dispositivo, progettazione e fabbricazione, checklist GSPR, analisi dei benefici e dei rischi, dati di verifica e convalida, etichettatura e piano di sorveglianza post-commercializzazione. Conservato dal fabbricante e fornito alle autorità competenti su richiesta.
Requisiti generali di sicurezza e prestazione (allegato I)
Documentazione, punto per punto, del modo in cui è soddisfatto ciascun requisito applicabile dell’allegato I. L’allegato I riguarda sicurezza, prestazioni, materiali, infezione e contaminazione microbica, dispositivi che interagiscono con l’ambiente e informazioni fornite con il dispositivo.
Gestione del rischio allineata alla ISO 14971
Processo iterativo di gestione del rischio lungo tutto il ciclo di vita del dispositivo. Identifica i pericoli, stima e valuta i rischi, attua le misure di controllo del rischio e conferma l’accettabilità del rischio residuo. Viene aggiornato nell’ambito della sorveglianza post-commercializzazione.
Verifica e convalida mediante prove di laboratorio e tecniche
Documentate nella Sintesi tecnica e nei relativi rapporti di prova, tra cui ASSE 1072-2020, ETA-18/0536 e il test SGS di contenimento degli aerosol.
Identificazione del dispositivo e registrazione in EUDAMED.
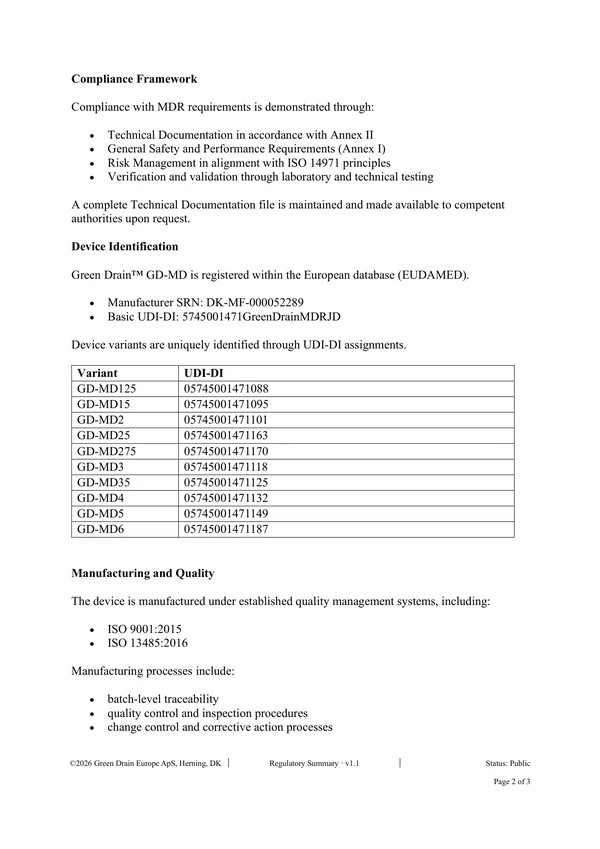
Green Drain GD-MD è registrato in EUDAMED, la banca dati europea dei dispositivi medici. EUDAMED è il registro a livello UE in cui sono registrati fabbricanti, dispositivi e incidenti. Alcuni moduli di EUDAMED sono accessibili al pubblico e consentono a distributori e uffici acquisti di verificare la registrazione di un fabbricante e l’UDI-DI di un dispositivo.
SRN del fabbricante
DK-MF-000052289
UDI-DI di base
5745001471GreenDrainMDRJD
Prefisso del paese
DK (Danimarca, dove ha sede il fabbricante legale)
Numero di varianti
Dieci, da GD-MD125 a GD-MD6, ciascuna con il proprio UDI-DI
Un distributore o un acquirente può effettuare una ricerca in EUDAMED con l’SRN del fabbricante per verificare la legittima immissione sul mercato dell’UE. L’UDI-DI di ciascuna variante garantisce la tracciabilità a livello di dispositivo.
Produzione e gestione della qualità.
La produzione Green Drain opera secondo la ISO 9001:2015 (SGQ generale) e la ISO 13485:2016 (SGQ specifico per i dispositivi medici). La ISO 13485 non è un requisito regolatorio per i dispositivi di classe I: il fabbricante ha ottenuto la certificazione su base volontaria. I processi produttivi comprendono la tracciabilità a livello di lotto, il controllo qualità e le ispezioni, il controllo delle modifiche e le procedure di azioni correttive e preventive.
Ambito e limitazioni.
Riprodotto testualmente dalla sintesi regolatoria. I confini indicati di seguito sono i limiti espliciti di quanto supportato dalla classificazione regolatoria.
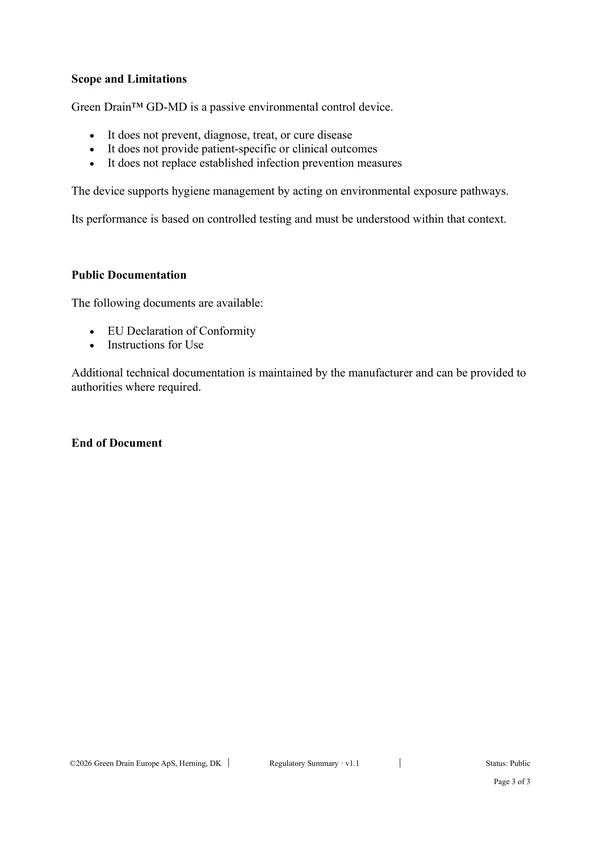
Green Drain GD-MD è un dispositivo passivo di controllo ambientale.
- Non previene, diagnostica, tratta né cura malattie.
- Non fornisce risultati clinici o specifici per il paziente.
- Non sostituisce le misure consolidate di prevenzione delle infezioni.
Il dispositivo supporta la gestione dell’igiene agendo sulle vie di esposizione ambientale. Le sue prestazioni si basano su prove in condizioni controllate e devono essere interpretate in tale contesto. Sintesi regolatoria, ambito e limitazioni
Domande frequenti sugli aspetti regolatori.
- L’autocertificazione ai sensi dell’articolo 52, paragrafo 7, è meno rigorosa della certificazione da parte di un organismo notificato?
- È un percorso diverso, non meno rigoroso. Si applicano gli stessi requisiti generali di sicurezza e prestazione. Il fabbricante redige la stessa documentazione tecnica. La gestione del rischio segue la stessa norma. La differenza sta in chi esamina il fascicolo prima dell’immissione sul mercato: per i dispositivi di classe I non sterili firma il fabbricante, che ne risponde; per le classi IIa, IIb e III un organismo notificato effettua un audit prima dell’immissione sul mercato. In entrambi i casi le autorità competenti mantengono un diritto di verifica permanente.
- In che cosa differisce dalla precedente direttiva UE sui dispositivi medici?
- Il Regolamento (UE) 2017/745 si applica dal 26 maggio 2021 e ha sostituito la precedente direttiva sui dispositivi medici (93/42/CEE). L’MDR rafforza i requisiti in materia di documentazione tecnica, sorveglianza post-commercializzazione, tracciabilità tramite UDI e registrazione in EUDAMED. La classificazione di Green Drain è stata stabilita ai sensi dell’MDR.
- Che cos’è la persona responsabile del rispetto della normativa (PRRC)?
- L’articolo 15 dell’MDR impone a ogni fabbricante di designare una PRRC, una persona in possesso di qualifiche specifiche, nominativamente responsabile degli aspetti regolatori. La PRRC verifica la conformità del dispositivo, la sorveglianza post-commercializzazione, le segnalazioni di vigilanza e la documentazione tecnica. Per Green Drain Europe ApS la PRRC è Keld Rindom, che ricopre anche il ruolo di amministratore delegato.
- Si applica anche al di fuori dell’UE?
- La classificazione MDR si applica all’Unione europea e, in virtù dell’accordo SEE, allo Spazio economico europeo (Islanda, Liechtenstein, Norvegia). Svizzera e Regno Unito adottano ciascuno un proprio quadro normativo parallelo per i dispositivi medici. Gli Stati Uniti non hanno classificato Green Drain come dispositivo medico. Le altre aree geografiche sono disciplinate dalle rispettive autorità nazionali.
- Dove si può verificare la registrazione in EUDAMED?
- EUDAMED è accessibile all’indirizzo ec.europa.eu/tools/eudamed. L’accesso pubblico varia a seconda del modulo; alcuni dati su fabbricanti e dispositivi sono consultabili tramite l’SRN o l’UDI-DI. Lo stato di attivazione dei moduli EUDAMED è pubblicato dalla Commissione europea.
- E se in futuro fosse necessaria una classificazione IIa o superiore?
- Se la destinazione d’uso, la progettazione o le caratteristiche di contatto del dispositivo cambiassero in modo da comportare una classificazione superiore, il fabbricante dovrebbe rivolgersi a un organismo notificato, ampliare la documentazione tecnica e ottenere una nuova certificazione. L’attribuzione della classe dipende dalla specifica destinazione d’uso.
Sintesi regolatoria
Tre pagine, versione 2.0, stato: pubblico, emessa il 14 settembre 2026 da Green Drain Europe ApS. Spiegazione in linguaggio semplice della posizione regolatoria per le parti interessate non tecniche.
- Motivazione della classificazione regolatoria
- Classificazione del dispositivo, procedura di conformità e quadro regolatorio
- Procedura di valutazione della conformità ai sensi dell’articolo 52, paragrafo 7
- Quadro di conformità (allegati I e II, ISO 14971)
- Identificazione del dispositivo e registrazione in EUDAMED
- Produzione e gestione della qualità
- Ambito e limitazioni esplicite
Serve una verifica o un approfondimento tecnico per l’acquisto?
Per i responsabili degli acquisti, i team commerciali dei distributori o i colleghi degli affari regolatori che valutano Green Drain, il team tecnico è disponibile per colloqui di verifica diretti e per richieste di documenti che vanno oltre il fascicolo pubblico.