Översättning av det engelska originalet. Vid tveksamhet gäller den engelska versionen.
Regulatorisk sammanfattning
En lättförståelig förklaring av Green Drains regulatoriska ställning enligt EU MDR.
Produktklassificering, förfarande för bedömning av överensstämmelse och regelverk. Varför klass I är rätt klassificering. Hur överensstämmelse fastställs. Vad produkten gör och inte gör anspråk på. Skriven för upphandlare, distributörers kommersiella team och andra icke-tekniska intressenter som bedömer Green Drains regulatoriska ställning.
Geografisk omfattning: Klassificeringen på den här sidan gäller endast Europeiska unionen. I USA är Green Drain ännu inte reglerad som medicinteknisk produkt. Nordamerikanska certifieringar redovisas på sidan Certifieringar.
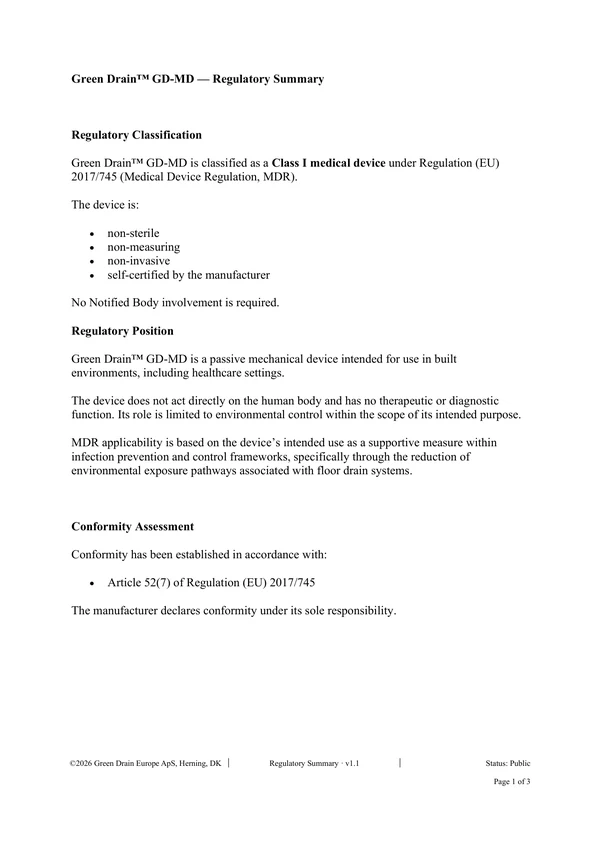
Regulatorisk klassificering.
Ordagrant återgivet från den regulatoriska sammanfattningen.
Green Drain GD-MD är klassificerad som medicinteknisk produkt i klass I enligt förordning (EU) 2017/745 (förordningen om medicintekniska produkter, MDR).
Produkten är icke-steril, saknar mätfunktion, är icke-invasiv och självcertifierad av tillverkaren. Ingen medverkan av ett anmält organ krävs. Regulatorisk sammanfattning, regulatorisk klassificering
Produktklassificering och regelverk.
Green Drain GD-MD är en passiv mekanisk produkt avsedd att användas i byggda miljöer, inklusive vårdmiljöer. Produkten verkar inte direkt på människokroppen och har ingen terapeutisk eller diagnostisk funktion. Dess roll är begränsad till kontroll av den fysiska miljön inom ramen för dess avsedda ändamål.
Att MDR är tillämplig grundar sig på produktens avsedda användning som en stödjande åtgärd inom ramverk för infektionsprevention och smittskydd, närmare bestämt genom att minska miljörelaterade exponeringsvägar kopplade till golvbrunnssystem. Enligt MDR bedömer tillsynsmyndigheten inte produkten utifrån vad den fysiskt är. Myndigheten bedömer vad produkten är avsedd för, i vilken miljö och hur tillverkaren anger att den ska användas. När den avsedda användningen ingår i ett ramverk för hygien inom vården omfattas produkten av MDR.
Det är samma logik som gör att sterila förband för engångsbruk, undersökningshandskar, manuella stetoskop och gånghjälpmedel omfattas av MDR. Ingen av de produkterna behandlar heller sjukdom. Var och en regleras som medicinteknisk produkt eftersom tillverkaren anger att produkten är avsedd att användas inom vården och därför omfattas av allmänna krav på säkerhet och prestanda.
Därför är klass I rätt klass.
Bilaga VIII till MDR innehåller klassificeringsreglerna. Vilken klass en produkt tilldelas beror på användningstid, invasivitet, kontakt med kroppens organsystem och avsett ändamål. Klass I är den lägsta riskklassen. Klass IIa, IIb och III motsvarar successivt högre risk.
Green Drain uppfyller villkoren för klass I eftersom den inte är invasiv, inte är steril, saknar mätfunktion, saknar programvara och inte har någon direkt eller indirekt kontakt med människokroppen. Klassificeringen speglar produktens enkelhet och att dess bidrag till hygienen är indirekt. En steril version eller en version med mätfunktion skulle fortfarande vara i klass I, men ett anmält organ skulle behöva bedöma steriliteten eller mätfunktionen (artikel 52.7). Ett annat avsett ändamål, till exempel kontakt med skadad hud, skulle kunna placera produkten i en högre klass.
Så bedöms överensstämmelsen.
Överensstämmelsen har fastställts enligt artikel 52.7 i MDR (EU) 2017/745. Tillverkaren försäkrar överensstämmelse på eget ansvar. Detta är det föreskrivna förfarandet för bedömning av överensstämmelse för produkter i klass I som inte är sterila, saknar mätfunktion och inte är kirurgiska instrument för flergångsbruk.
Självcertifiering innebär inte att tillsyn saknas. Enligt artikel 52.7 ska tillverkaren:
- sammanställa och upprätthålla teknisk dokumentation enligt bilaga II
- visa överensstämmelse med de allmänna kraven på säkerhet och prestanda (bilaga I)
- tillämpa riskhantering i linje med principerna i ISO 14971
- anbringa CE-märkningen och utfärda en undertecknad försäkran om överensstämmelse
- bedriva övervakning av produkter som släppts ut på marknaden under produktens hela livscykel
- göra allt ovanstående tillgängligt för behöriga myndigheter på begäran
Behöriga myndigheter i varje EU-medlemsstat behåller rätten att granska. Danska läkemedelsmyndigheten (Lægemiddelstyrelsen) är ansvarig myndighet för Green Drain Europe ApS. Tillverkaren måste besvara myndigheternas begäran om dokumentation och rapportera allvarliga tillbud och korrigerande säkerhetsåtgärder på marknaden via Eudamed.
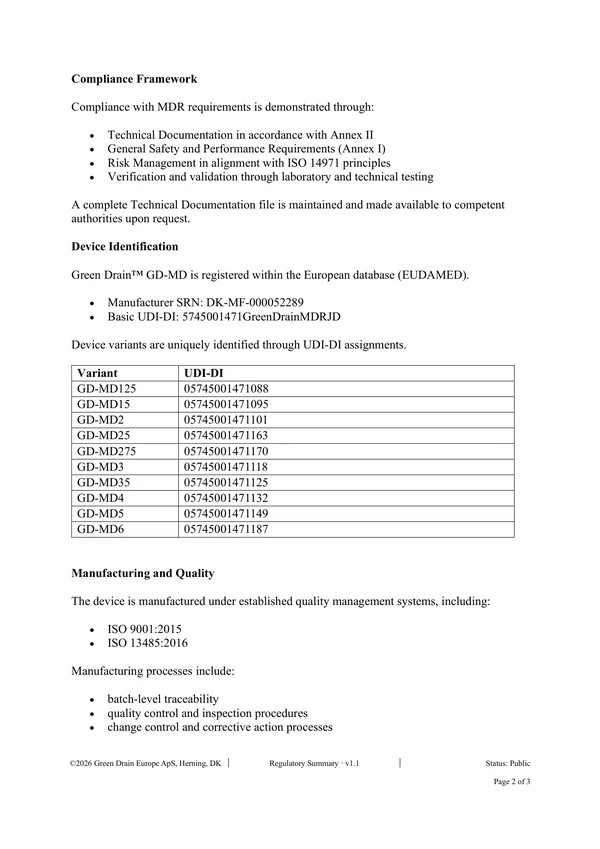
Ramverk för regelefterlevnad.
Överensstämmelse med MDR visas genom en samordnad uppsättning dokument och processer som tillverkaren upprätthåller.
Teknisk dokumentation (bilaga II)
Den fullständiga dokumentationen med produktbeskrivning, konstruktion och tillverkning, GSPR-checklista, nytta/riskanalys, data från verifiering och validering, märkning och plan för övervakning av produkter som släppts ut på marknaden. Förvaras hos tillverkaren och lämnas till behöriga myndigheter på begäran.
Allmänna krav på säkerhet och prestanda (bilaga I)
Dokumentation punkt för punkt av hur varje tillämpligt krav i bilaga I uppfylls. Bilaga I omfattar säkerhet, prestanda, material, infektion och mikrobiell kontaminering, produkter som samverkar med omgivningen samt information som tillhandahålls tillsammans med produkten.
Riskhantering i linje med ISO 14971
Iterativ riskhanteringsprocess under produktens hela livscykel. Identifierar faror, uppskattar och utvärderar risker, genomför riskkontrollåtgärder och bekräftar att kvarvarande risker är acceptabla. Uppdateras som en del av övervakningen av produkter som släppts ut på marknaden.
Verifiering och validering genom laboratorietester och tekniska tester
Dokumenteras i Teknisk sammanfattning och i de underliggande testrapporterna, bland annat ASSE 1072-2020, ETA-18/0536 och SGS-testet av aerosolinneslutning.
Produktidentifiering och registrering i Eudamed.
Green Drain GD-MD är registrerad i Eudamed, den europeiska databasen för medicintekniska produkter. Eudamed är det EU-gemensamma register där tillverkare, produkter och tillbud registreras. Vissa Eudamed-moduler är offentligt tillgängliga, så att distributörer och upphandlingsteam kan kontrollera en tillverkares registrering och en produkts UDI-DI.
Tillverkarens SRN
DK-MF-000052289
Grundläggande UDI-DI
5745001471GreenDrainMDRJD
Landsprefix
DK (Danmark, där den juridiska tillverkaren är etablerad)
Antal varianter
Tio, GD-MD125 till GD-MD6, var och en med egen UDI-DI
En distributör eller köpare kan söka i Eudamed med tillverkarens SRN för att bekräfta att produkten lagligen har släppts ut på EU-marknaden. Varje variants UDI-DI ger spårbarhet på produktnivå.
Tillverkning och kvalitetsledning.
Green Drains tillverkning bedrivs enligt både ISO 9001:2015 (allmänt kvalitetsledningssystem) och ISO 13485:2016 (kvalitetsledningssystem specifikt för medicintekniska produkter). ISO 13485 är inget regulatoriskt krav för produkter i klass I; tillverkaren har certifieringen frivilligt. Tillverkningsprocesserna omfattar spårbarhet per tillverkningssats, kvalitetskontroll och inspektion, ändringsstyrning samt rutiner för korrigerande och förebyggande åtgärder.
Omfattning och begränsningar.
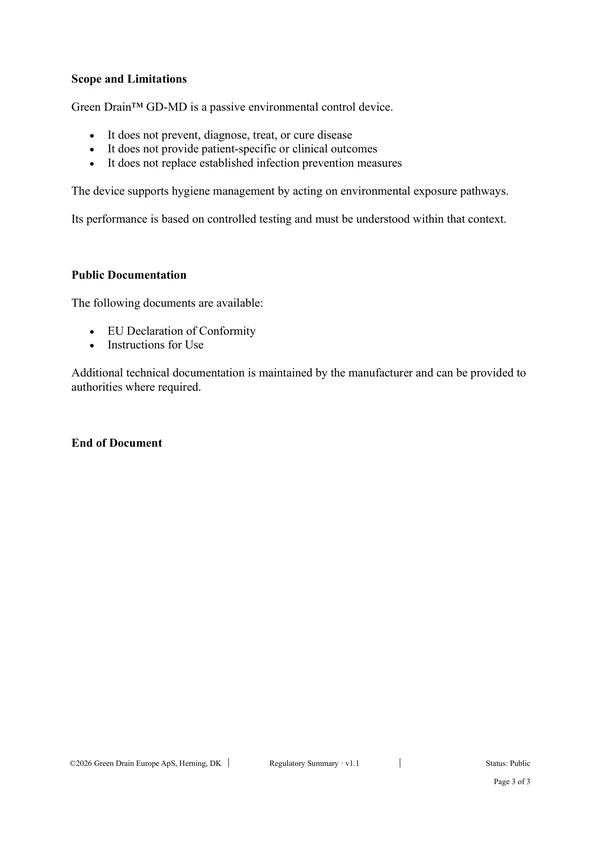
Ordagrant återgivet från den regulatoriska sammanfattningen. Avgränsningarna nedan är de uttryckliga gränserna för vad den regulatoriska klassificeringen stöder.
Green Drain GD-MD är en passiv produkt för kontroll av den fysiska miljön.
- Den varken förebygger, diagnostiserar, behandlar eller botar sjukdom.
- Den ger inga patientspecifika eller kliniska resultat.
- Den ersätter inte etablerade åtgärder för infektionsprevention.
Produkten stöder hygienhanteringen genom att påverka miljörelaterade exponeringsvägar. Dess prestanda bygger på kontrollerade tester och måste förstås i det sammanhanget. Regulatorisk sammanfattning, omfattning och begränsningar
Vanliga regulatoriska frågor.
- Är självcertifiering enligt artikel 52.7 mindre strikt än certifiering via ett anmält organ?
- Det är en annan väg, inte en mindre strikt. Samma allmänna krav på säkerhet och prestanda gäller. Tillverkaren sammanställer samma tekniska dokumentation. Riskhanteringen följer samma standard. Skillnaden är vem som granskar dokumentationen innan produkten släpps ut på marknaden: för icke-sterila produkter i klass I undertecknar tillverkaren och ansvarar själv; för klass IIa, IIb och III granskar ett anmält organ innan produkten når marknaden. I båda fallen behåller behöriga myndigheter en fortlöpande rätt att granska.
- Vad skiljer detta från EU:s tidigare direktiv om medicintekniska produkter?
- MDR (EU) 2017/745 tillämpas sedan den 26 maj 2021 och ersatte det tidigare direktivet om medicintekniska produkter (93/42/EEG). MDR skärper kraven på teknisk dokumentation, övervakning av produkter som släppts ut på marknaden, spårbarhet genom UDI och registrering i Eudamed. Green Drains klassificering fastställdes enligt MDR.
- Vad är en person med ansvar för att regelverket efterlevs (PRRC)?
- Enligt artikel 15 i MDR ska varje tillverkare utse en PRRC, en person med angivna kvalifikationer som är namngiven och ansvarig för regulatoriska frågor. PRRC kontrollerar produkternas överensstämmelse, övervakningen av produkter som släppts ut på marknaden, rapporteringen inom säkerhetsövervakningen och den tekniska dokumentationen. För Green Drain Europe ApS är PRRC Keld Rindom, som också är verkställande direktör.
- Gäller detta utanför EU?
- MDR-klassificeringen gäller i Europeiska unionen och, genom EES-avtalet, i Europeiska ekonomiska samarbetsområdet (Island, Liechtenstein, Norge). Schweiz och Storbritannien har var sitt parallellt regelverk för medicintekniska produkter. USA har inte klassificerat Green Drain som medicinteknisk produkt. Andra regioner styrs av sina egna nationella tillsynsmyndigheter.
- Var kan jag kontrollera registreringen i Eudamed?
- Eudamed finns på ec.europa.eu/tools/eudamed. Den offentliga åtkomsten varierar mellan modulerna; vissa uppgifter om tillverkare och produkter kan sökas med SRN eller UDI-DI. Europeiska kommissionen publicerar hur införandet av Eudamed-modulerna fortskrider.
- Vad händer om en klassificering i klass IIa eller högre skulle behövas i framtiden?
- Om produktens avsedda ändamål, konstruktion eller kontaktegenskaper ändras på ett sätt som leder till en högre klassificering skulle tillverkaren behöva anlita ett anmält organ, utöka den tekniska dokumentationen och certifiera om produkten. Klassindelningen är specifik för den avsedda användningen.
Regulatorisk sammanfattning
Tre sidor, version 2.0, status Offentlig, utfärdad den 14 september 2026 av Green Drain Europe ApS. En lättförståelig förklaring av den regulatoriska ställningen för icke-tekniska intressenter.
- Motivering till den regulatoriska klassificeringen
- Produktklassificering, förfarande för bedömning av överensstämmelse och regelverk
- Förfarande för bedömning av överensstämmelse enligt artikel 52.7
- Ramverk för regelefterlevnad (bilaga I och II, ISO 14971)
- Produktidentifiering och registrering i Eudamed
- Tillverkning och kvalitetsledning
- Uttrycklig omfattning och begränsningar
Behöver du verifiering eller tekniskt underlag för en upphandling?
För upphandlare, distributörers kommersiella team och kollegor inom regulatoriska frågor som utvärderar Green Drain finns teknikteamet tillgängligt för direkta verifieringssamtal och dokumentförfrågningar utöver de offentliga dokumenten.