Tradução do original em inglês. Em caso de dúvida, prevalece a versão inglesa.
Resumo Regulamentar
Explicação em linguagem simples da posição regulamentar da Green Drain perante o MDR da UE.
Classificação do dispositivo, procedimento de conformidade e enquadramento regulamentar. Porque é que a classe I é a classificação correta. Como é estabelecida a conformidade. O que o dispositivo alega e o que não alega. Escrito para responsáveis de compras, equipas comerciais de distribuidores e outras partes interessadas não técnicas que avaliam o estatuto regulamentar da Green Drain.
Âmbito geográfico: A classificação indicada nesta página aplica-se exclusivamente à União Europeia. Nos Estados Unidos, o Green Drain ainda não está regulamentado como dispositivo médico. As certificações norte-americanas constam da página Certificações.
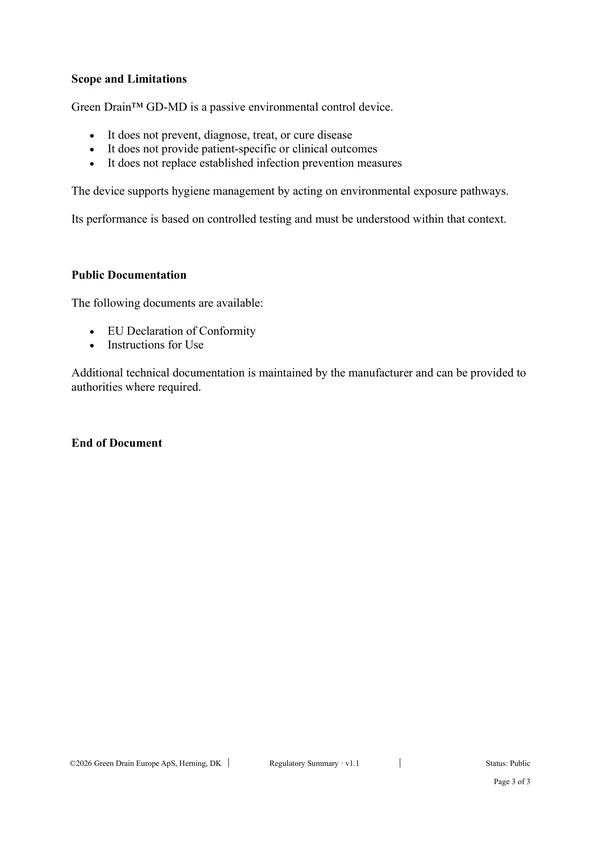
Classificação regulamentar.
Reproduzido literalmente do Resumo Regulamentar.
O Green Drain GD-MD está classificado como dispositivo médico da classe I nos termos do Regulamento (UE) 2017/745 (Regulamento relativo aos dispositivos médicos, MDR).
O dispositivo é não estéril, sem função de medição, não invasivo e autocertificado pelo fabricante. Não é necessária a intervenção de um organismo notificado. Resumo Regulamentar, Classificação regulamentar
Classificação do dispositivo e enquadramento regulamentar.
O Green Drain GD-MD é um dispositivo mecânico passivo destinado a ser utilizado em ambientes construídos, incluindo contextos de prestação de cuidados de saúde. O dispositivo não atua diretamente sobre o corpo humano e não tem função terapêutica nem de diagnóstico. O seu papel limita-se ao controlo ambiental, dentro do âmbito da sua finalidade prevista.
A aplicabilidade do MDR baseia-se na utilização prevista do dispositivo como medida de apoio no quadro da prevenção e controlo de infeções, especificamente através da redução das vias de exposição ambiental associadas aos sistemas de ralos de pavimento. Nos termos do MDR, o regulador não avalia o dispositivo pelo que ele é fisicamente. Avalia aquilo a que o dispositivo se destina, em que contexto e como o fabricante declara que deve ser utilizado. Quando essa utilização prevista se integra num quadro de higiene dos cuidados de saúde, o dispositivo fica abrangido pelo âmbito do MDR.
É a mesma lógica que coloca no âmbito do MDR os pensos estéreis de utilização única, as luvas de exame, os estetoscópios manuais e os auxiliares de marcha. Também nenhum destes dispositivos trata doenças. Cada um é regulamentado como dispositivo médico porque o fabricante declara que se destina a ser utilizado num contexto de cuidados de saúde, ficando por isso sujeito aos requisitos gerais de segurança e desempenho.
Porque é que a classe I é a classe adequada.
O anexo VIII do MDR estabelece as regras de classificação. A classe atribuída a um dispositivo depende da duração da utilização, do caráter invasivo, do contacto com os sistemas do organismo e da finalidade prevista. A classe I é a de risco mais baixo. As classes IIa, IIb e III correspondem a riscos progressivamente mais elevados.
O Green Drain enquadra-se na classe I porque não é invasivo, não é estéril, não tem função de medição, não contém software e não tem contacto direto ou indireto com o corpo humano. A classificação reflete a simplicidade do dispositivo e a natureza indireta do seu contributo para a higiene. Uma versão estéril ou com função de medição continuaria a ser da classe I, mas um organismo notificado teria de avaliar a esterilidade ou a função de medição (artigo 52.º, n.º 7). Uma finalidade prevista diferente, como o contacto com pele lesionada, poderia colocá-la numa classe superior.
Como é avaliada a conformidade.
A conformidade foi estabelecida nos termos do artigo 52.º, n.º 7, do MDR (UE) 2017/745. O fabricante declara a conformidade sob a sua exclusiva responsabilidade. Este é o procedimento de avaliação da conformidade previsto para os dispositivos da classe I não estéreis, sem função de medição e que não sejam instrumentos cirúrgicos reutilizáveis.
Autocertificação não significa ausência de supervisão. Nos termos do artigo 52.º, n.º 7, o fabricante tem de:
- Elaborar e manter atualizada a documentação técnica do anexo II
- Demonstrar o cumprimento dos requisitos gerais de segurança e desempenho (anexo I)
- Aplicar uma gestão de risco alinhada com os princípios da ISO 14971
- Apor a marcação CE e emitir uma Declaração de Conformidade assinada
- Realizar a monitorização pós-comercialização ao longo do ciclo de vida do dispositivo
- Disponibilizar todos os elementos acima às autoridades competentes, mediante pedido
As autoridades competentes de cada Estado-Membro da UE mantêm o direito de auditoria. A Agência Dinamarquesa do Medicamento (Lægemiddelstyrelsen) é a autoridade responsável pela Green Drain Europe ApS. O fabricante tem de responder aos pedidos de documentação das autoridades e de notificar os incidentes graves e as ações corretivas de segurança através do sistema EUDAMED.
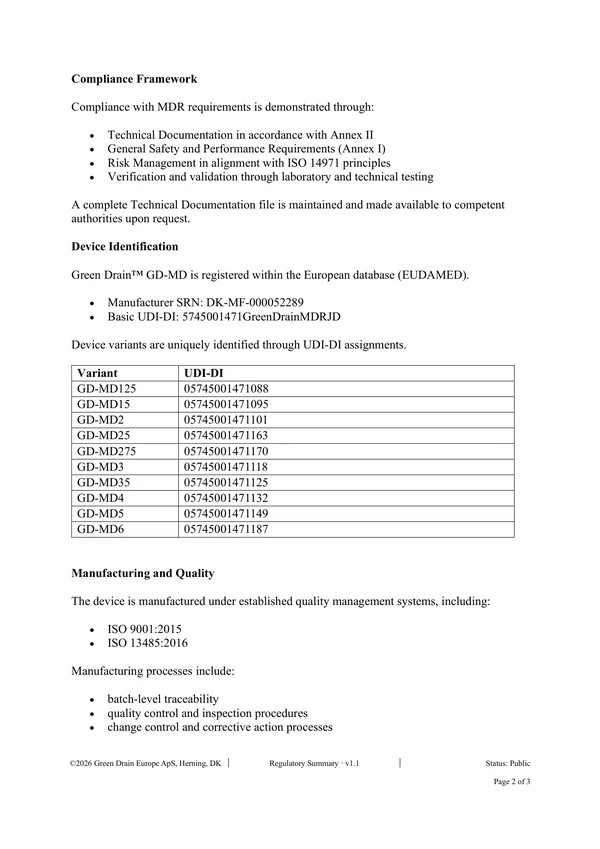
Quadro de conformidade.
O cumprimento do MDR é demonstrado através de um conjunto coordenado de documentos e processos mantidos pelo fabricante.
Documentação técnica (anexo II)
O dossiê completo, que abrange a descrição do dispositivo, a conceção e o fabrico, a lista de verificação GSPR, a análise benefício-risco, os dados de V&V, a rotulagem e o plano de monitorização pós-comercialização. Conservado pelo fabricante e disponibilizado às autoridades competentes mediante pedido.
Requisitos gerais de segurança e desempenho (anexo I)
Documentação, ponto por ponto, da forma como é cumprido cada requisito aplicável do anexo I. O anexo I abrange a segurança, o desempenho, os materiais, a infeção e contaminação microbiana, os dispositivos que interagem com o ambiente e as informações fornecidas com o dispositivo.
Gestão de risco alinhada com a ISO 14971
Processo iterativo de gestão de risco ao longo do ciclo de vida do dispositivo. Identifica os perigos, estima e avalia os riscos, aplica medidas de controlo do risco e confirma a aceitabilidade do risco residual. É atualizado no âmbito da monitorização pós-comercialização.
Verificação e validação através de ensaios laboratoriais e técnicos
Documentado através do Resumo Técnico e dos relatórios de ensaio subjacentes, incluindo ASSE 1072-2020, ETA-18/0536 e o ensaio de contenção de aerossóis da SGS.
Identificação do dispositivo e registo na EUDAMED.
O Green Drain GD-MD está registado na EUDAMED, a base de dados europeia sobre dispositivos médicos. A EUDAMED é o registo à escala da UE onde são inscritos fabricantes, dispositivos e incidentes. Alguns módulos da EUDAMED são de acesso público, o que permite a distribuidores e equipas de compras verificar o registo de um fabricante e o UDI-DI de um dispositivo.
SRN do fabricante
DK-MF-000052289
UDI-DI básico
5745001471GreenDrainMDRJD
Prefixo do país
DK (Dinamarca, onde o fabricante legal está estabelecido)
Número de variantes
Dez, do GD-MD125 ao GD-MD6, cada uma com o seu próprio UDI-DI
Um distribuidor ou comprador pode pesquisar na EUDAMED pelo SRN do fabricante para confirmar a colocação legal no mercado da UE. O UDI-DI de cada variante assegura a rastreabilidade ao nível do dispositivo.
Fabrico e gestão da qualidade.
O fabrico do Green Drain segue a ISO 9001:2015 (SGQ geral) e a ISO 13485:2016 (SGQ específico para dispositivos médicos). A ISO 13485 não é um requisito regulamentar para os dispositivos da classe I; o fabricante mantém-na a título voluntário. Os processos de fabrico incluem rastreabilidade ao nível do lote, controlo da qualidade e inspeção, controlo de alterações e procedimentos de ações corretivas e preventivas.
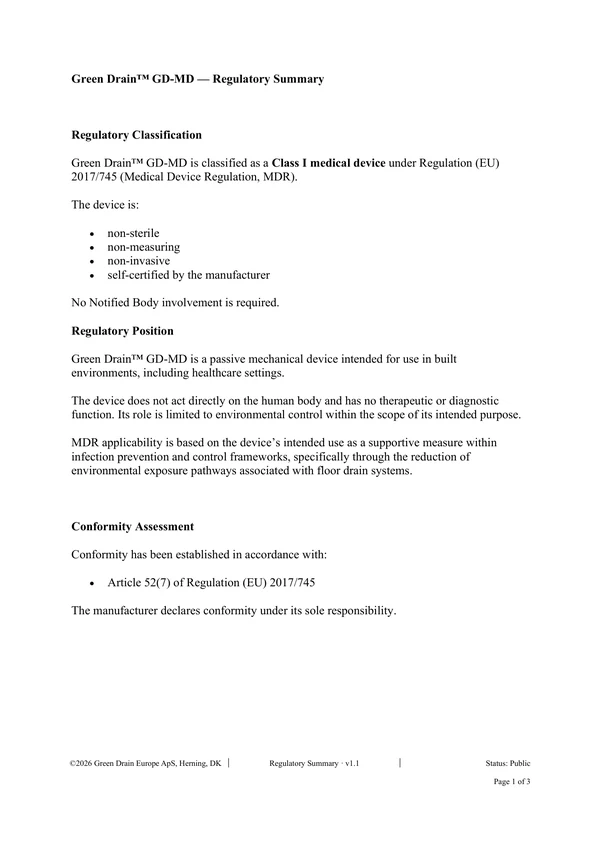
Âmbito e limitações.
Reproduzido literalmente do Resumo Regulamentar. Os pontos abaixo são os limites expressos daquilo que a classificação regulamentar sustenta.
O Green Drain GD-MD é um dispositivo passivo de controlo ambiental.
- Não previne, não diagnostica, não trata nem cura doenças.
- Não proporciona resultados específicos para os doentes nem resultados clínicos.
- Não substitui as medidas de prevenção de infeções estabelecidas.
O dispositivo apoia a gestão da higiene ao atuar sobre as vias de exposição ambiental. O seu desempenho baseia-se em ensaios controlados e deve ser entendido nesse contexto. Resumo Regulamentar, Âmbito e limitações
Perguntas regulamentares frequentes.
- A autocertificação ao abrigo do artigo 52.º, n.º 7, é menos rigorosa do que a certificação por um organismo notificado?
- É um percurso diferente, não menos rigoroso. Aplicam-se os mesmos requisitos gerais de segurança e desempenho. O fabricante elabora a mesma documentação técnica. A gestão de risco segue a mesma norma. A diferença está em quem analisa o processo antes da colocação no mercado: nos dispositivos não estéreis da classe I, é o fabricante que assina e responde; nas classes IIa, IIb e III, um organismo notificado audita antes da entrada no mercado. Em ambos os casos, as autoridades competentes mantêm em permanência o direito de auditoria.
- Em que difere da anterior Diretiva da UE relativa aos dispositivos médicos?
- O MDR (UE) 2017/745 é aplicável desde 26 de maio de 2021, em substituição da anterior Diretiva relativa aos dispositivos médicos (93/42/CEE). O MDR reforça os requisitos relativos à documentação técnica, à monitorização pós-comercialização, à rastreabilidade através da UDI e ao registo na EUDAMED. A classificação do Green Drain foi estabelecida ao abrigo do MDR.
- O que é a pessoa responsável pela observância da regulamentação (PRRC)?
- O artigo 15.º do MDR exige que cada fabricante designe uma PRRC, uma pessoa com qualificações específicas que é a responsável nomeada pelas questões regulamentares. A PRRC verifica a conformidade dos dispositivos, a monitorização pós-comercialização, a notificação no âmbito da vigilância e a documentação técnica. Na Green Drain Europe ApS, a PRRC é Keld Rindom, que é também o diretor-geral.
- Isto aplica-se fora da UE?
- A classificação MDR aplica-se à União Europeia e, por força do Acordo EEE, ao Espaço Económico Europeu (Islândia, Listenstaine, Noruega). A Suíça e o Reino Unido têm, cada um, um enquadramento próprio e paralelo para os dispositivos médicos. Os Estados Unidos não classificaram o Green Drain como dispositivo médico. As outras regiões regem-se pelos respetivos reguladores nacionais.
- Onde posso verificar o registo na EUDAMED?
- A EUDAMED está acessível em ec.europa.eu/tools/eudamed. O acesso público varia consoante o módulo; alguns dados de fabricantes e dispositivos podem ser pesquisados pelo SRN ou pelo UDI-DI. A Comissão Europeia publica a implementação progressiva dos módulos da EUDAMED.
- E se, no futuro, fosse necessária uma classificação IIa ou superior?
- Se a finalidade prevista, a conceção ou as características de contacto do dispositivo mudassem de forma a implicar uma classificação mais elevada, o fabricante teria de recorrer a um organismo notificado, alargar a documentação técnica e voltar a certificar o dispositivo. A atribuição da classe depende da utilização prevista.
Resumo Regulamentar
Três páginas, versão 2.0, estado: público, emitido a 14 de setembro de 2026 pela Green Drain Europe ApS. Explicação em linguagem simples da posição regulamentar, para partes interessadas não técnicas.
- Fundamentação da classificação regulamentar
- Classificação do dispositivo, procedimento de conformidade e enquadramento regulamentar
- Procedimento de avaliação da conformidade nos termos do artigo 52.º, n.º 7
- Quadro de conformidade (anexos I e II, ISO 14971)
- Identificação do dispositivo e registo na EUDAMED
- Fabrico e gestão da qualidade
- Âmbito e limitações expressos
Precisa de verificação ou de enquadramento técnico para um processo de compra?
Para responsáveis de compras, equipas comerciais de distribuidores ou colegas de assuntos regulamentares que estejam a avaliar a Green Drain, a equipa de engenharia está disponível para chamadas de verificação direta e pedidos de documentos que vão além do processo público.