Traduzione dell’originale inglese. In caso di dubbio, fa fede la versione inglese.
Dichiarazione di conformità UE
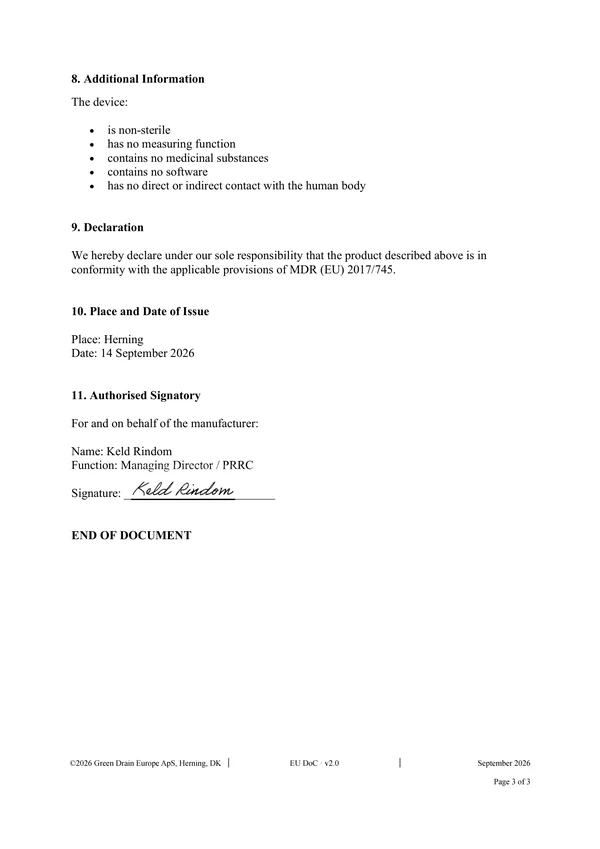
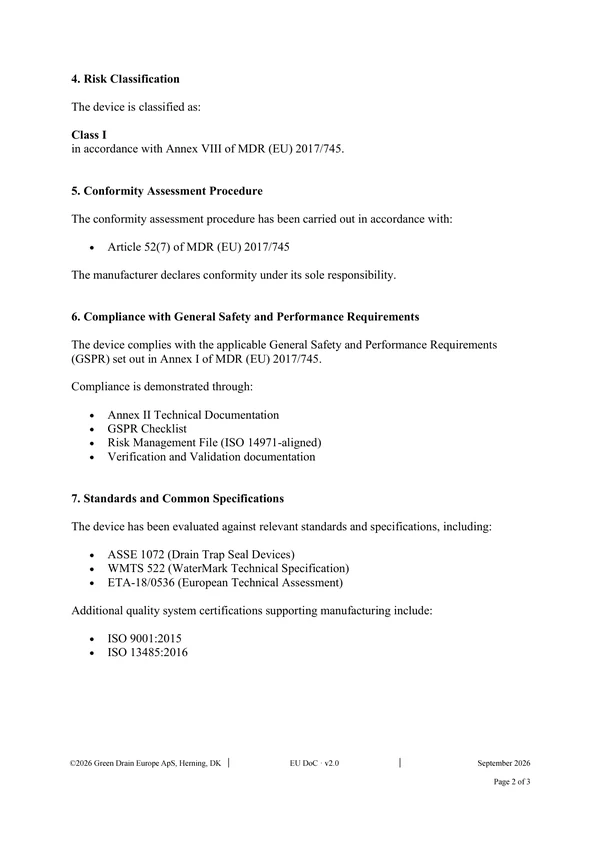
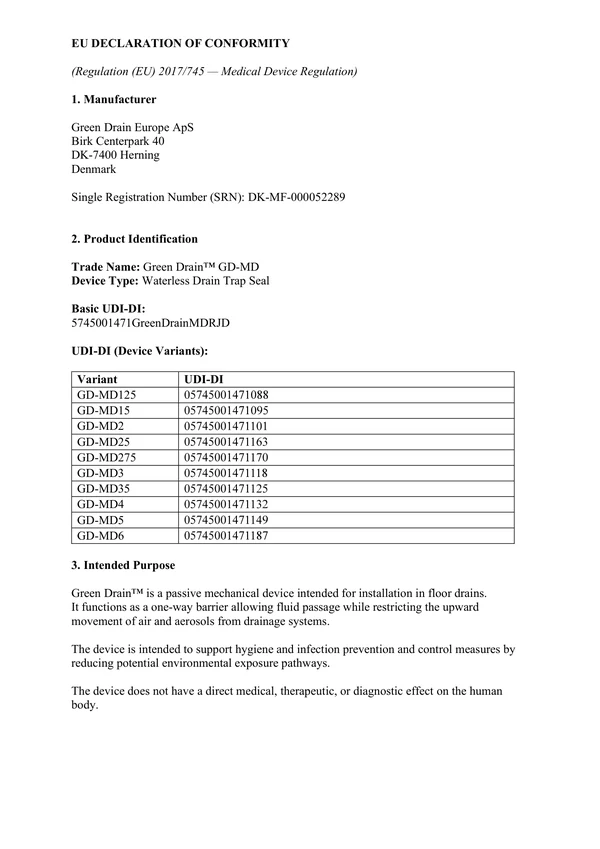
La dichiarazione di conformità al Regolamento (UE) 2017/745 firmata dal fabbricante.
La dichiarazione di conformità UE è il documento previsto per legge dall’articolo 19 del regolamento sui dispositivi medici. È la dichiarazione formale e firmata con cui il fabbricante attesta che Green Drain GD-MD soddisfa tutte le disposizioni applicabili del Regolamento (UE) 2017/745. La versione 2.0, emessa il 14 settembre 2026 da Green Drain Europe ApS e firmata dalla persona responsabile del rispetto della normativa, identifica tutte e dieci le varianti del dispositivo tramite UDI-DI. Sostituisce la dichiarazione emessa il 20 aprile 2026.
Ambito geografico: la presente dichiarazione di conformità si applica esclusivamente all’Unione europea. Negli Stati Uniti, Green Drain non è ancora regolamentato come dispositivo medico. Le certificazioni statunitensi per le normative idrauliche sono elencate nella pagina Certificazioni del sito.
Che cos’è la dichiarazione di conformità UE.
Ai sensi del regolamento UE sui dispositivi medici, ogni dispositivo medico venduto nello Spazio economico europeo deve essere accompagnato da una dichiarazione di conformità (DoC) prima di poter essere immesso sul mercato. La DoC è la dichiarazione giuridicamente vincolante con cui il fabbricante attesta che il dispositivo soddisfa i requisiti generali di sicurezza e prestazione stabiliti nell’allegato I del regolamento e che è stata eseguita l’appropriata procedura di valutazione della conformità.
Per un dispositivo di classe I non sterile, privo di funzione di misura e che non è uno strumento chirurgico riutilizzabile, la procedura di valutazione della conformità è stabilita dall’articolo 52, paragrafo 7. Il fabbricante effettua la valutazione sotto la propria esclusiva responsabilità, redige la documentazione tecnica di cui all’allegato II, appone la marcatura CE e firma la dichiarazione di conformità. Per questa classe non è richiesto l’intervento di un organismo notificato.
La DoC è il primo documento che distributori, importatori e autorità competenti richiedono. È il riferimento dei progettisti per verificare che un prodotto sia legalmente immesso sul mercato dell’UE. È il documento che rende utilizzabile il resto del fascicolo regolatorio.
I dati principali del documento.
Fabbricante
Green Drain Europe ApS
Birk Centerpark 40, DK-7400 Herning, Danimarca
Numero di registrazione unico (SRN)
DK-MF-000052289
Denominazione commerciale e tipo di dispositivo
Green Drain GD-MD, sifone a secco
UDI-DI di base
5745001471GreenDrainMDRJD
Classe di rischio
Classe I ai sensi dell’allegato VIII del Regolamento (UE) 2017/745
Valutazione della conformità
Articolo 52, paragrafo 7, conformità dichiarata dal fabbricante sotto la propria esclusiva responsabilità
Luogo e data di emissione
Herning, 14 settembre 2026
Firmatario autorizzato
Keld Rindom, amministratore delegato e persona responsabile del rispetto della normativa (PRRC)
Versione del documento
v2.0, stato: pubblico. Sostituisce la dichiarazione emessa il 20 aprile 2026.
La destinazione d’uso, come indicata nella dichiarazione.
La destinazione d’uso è la descrizione, giuridicamente delimitata, dello scopo del dispositivo. Stabilisce quali dichiarazioni sono ammesse e quali no. Il testo seguente è riprodotto testualmente dalla dichiarazione di conformità.
Green Drain è un dispositivo meccanico passivo destinato all’installazione negli scarichi a pavimento. Funziona come barriera unidirezionale che consente il passaggio dei fluidi e limita la risalita di aria e aerosol dai sistemi di scarico.
Il dispositivo è destinato a supportare le misure di igiene e di prevenzione e controllo delle infezioni riducendo le potenziali vie di esposizione ambientale.
Il dispositivo non ha un effetto medico, terapeutico o diagnostico diretto sul corpo umano. Dichiarazione di conformità UE, sezione 3 (destinazione d’uso)
Come viene dimostrata la conformità.
La conformità ai requisiti generali di sicurezza e prestazione (GSPR) dell’allegato I è dimostrata da un insieme strutturato di documenti che il fabbricante mantiene aggiornati e mette a disposizione delle autorità competenti su richiesta.
Documentazione tecnica (allegato II)
Il fascicolo completo della documentazione tecnica richiesto dall’allegato II dell’MDR. Comprende la descrizione del dispositivo, le informazioni sulla progettazione e sulla fabbricazione, la checklist GSPR, l’analisi dei benefici e dei rischi e il piano di sorveglianza post-commercializzazione. Conservato dal fabbricante e messo a disposizione delle autorità competenti su richiesta.
Checklist GSPR (allegato I)
Documentazione, punto per punto, del modo in cui è soddisfatto ciascun requisito generale di sicurezza e prestazione applicabile. L’allegato I comprende requisiti relativi alla sicurezza del dispositivo, alle caratteristiche prestazionali, ai materiali, all’infezione e alla contaminazione microbica, ai dispositivi che incorporano sostanze, ai dispositivi che interagiscono con l’ambiente e alle informazioni fornite con il dispositivo.
Fascicolo di gestione del rischio (ISO 14971)
Allineato alla norma internazionale per la gestione del rischio dei dispositivi medici. Documenta i pericoli identificati, i rischi stimati e valutati, le misure di controllo del rischio e l’accettabilità del rischio residuo. Viene aggiornato lungo tutto il ciclo di vita del dispositivo nell’ambito della sorveglianza post-commercializzazione.
Documentazione di verifica e convalida
Dati di prova tecnici che dimostrano che il dispositivo soddisfa le specifiche e la destinazione d’uso. Comprendono prove di laboratorio sulle prestazioni funzionali in condizioni di flusso controllate, sull’integrità meccanica, sulla conformità dimensionale, sulla resistenza dell’imballaggio durante il trasporto e sul contenimento degli aerosol in condizioni di prova controllate.
Norme e sistemi qualità di riferimento.
La dichiarazione di conformità fa riferimento alle seguenti norme e ai seguenti sistemi qualità, che supportano la dimostrazione della conformità. Sono indipendenti dall’MDR ma rafforzano il fascicolo regolatorio con parametri di riferimento riconosciuti a livello internazionale.
ASSE 1072: dispositivi di protezione della tenuta del sifone
La norma prestazionale dell’American Society of Sanitary Engineering per i dispositivi a barriera di protezione della tenuta dei sifoni degli scarichi a pavimento. Green Drain è in possesso della certificazione IAPMO cUPC (listing) secondo questa norma. Consultare la pagina cUPC ASSE 1072-2020 per tutti i dettagli della certificazione nordamericana.
WMTS 522: specifica tecnica WaterMark
La norma idraulica australiana per i sifoni a secco. Green Drain è certificato WaterMark secondo questa specifica. Consultare la pagina della certificazione WaterMark per i dettagli della licenza.
ETA-18/0536: valutazione tecnica europea
La valutazione tecnica europea per Green Drain, rilasciata da ETA-Danmark A/S secondo l’EAD 180020-00-0704 per sifoni antiodore senz’acqua. Convalida le caratteristiche prestazionali ai sensi del regolamento sui prodotti da costruzione; è distinta dal fascicolo MDR, che tuttavia vi fa riferimento. Consultare la pagina CE / ETA-18/0536.
ISO 9001:2015 e ISO 13485:2016
Norme sui sistemi di gestione della qualità. La ISO 9001:2015 è la norma generale per i sistemi di gestione della qualità; la ISO 13485:2016 è la norma specifica per i dispositivi medici. Sebbene per i dispositivi di classe I la certificazione ISO 13485 non sia obbligatoria, la produzione Green Drain opera secondo entrambe. Ciò comprende la tracciabilità a livello di lotto, il controllo delle modifiche e i processi di azioni correttive e preventive.
Profilo del dispositivo, come dichiarato.
La sezione 8 della dichiarazione di conformità riporta le caratteristiche specifiche del dispositivo che determinano il percorso regolatorio applicabile.
Sono queste caratteristiche a collocare il dispositivo nella classe I ai sensi dell’allegato VIII dell’MDR. Una versione sterile o con funzione di misura resterebbe in classe I, ma un organismo notificato dovrebbe valutarne la sterilità o la funzione di misura (articolo 52, paragrafo 7). Una diversa destinazione d’uso, come il contatto con cute lesa, potrebbe collocarla in una classe superiore.
Varianti del dispositivo identificate tramite UDI-DI.
La dichiarazione di conformità copre tutte e dieci le varianti di Green Drain GD-MD. Ogni variante ha un proprio UDI-DI registrato nella banca dati europea EUDAMED, con l’UDI-DI di base comune indicato sopra.
Dichiarazione di conformità UE
La dichiarazione di conformità firmata, versione 2.0, emessa il 14 settembre 2026 da Green Drain Europe ApS. Tre pagine, pubblica, disponibile per la distribuzione a importatori, distributori, progettisti e autorità competenti.
- Identificazione del fabbricante e SRN
- UDI-DI di base e UDI-DI di tutte e dieci le varianti
- Testo integrale della destinazione d’uso
- Classe di rischio e procedura di valutazione della conformità
- Norme e sistemi qualità di riferimento
- Dati del firmatario autorizzato
Serve una verifica o supporto tecnico per un progetto nell’UE?
Distributori, progettisti e autorità competenti possono richiedere ulteriore documentazione tecnica di cui all’allegato II, estratti della checklist GSPR o voci di capitolato adattate a un progetto.